
Resumen
Las funciones de onda neuronales parametrizan directamente estados de muchos electrones y se optimizan mediante el hamiltoniano cuántico y el muestreo, en lugar de limitarse a ajustar etiquetas de energía de una base de datos. FermiNet incorpora la antisimetría fermiónica en su arquitectura, y otros trabajos relacionados amplían el uso de funciones de onda neuronales de prueba a Monte Carlo de difusión de nodos fijos y a sistemas periódicos. Este artículo deriva el principio variacional, la energía local, las correlaciones del muestreo y los errores de energía relativa, e ilustra estos conceptos mediante un oscilador armónico resoluble de forma exacta. La conclusión central es que una energía total menor, un error de muestreo menor y unas propiedades físicas correctas no son automáticamente equivalentes. Para este artículo no se ejecutó software de estructura electrónica molecular, y las figuras no corresponden a ninguna molécula ni sólido reales.[1] Ab-Initio Solution of the Many-Electron Schrödinger Equ[2] Towards the ground state of molecules via diffusion Mon[3] Ab initio calculation of real solids via neural network
Traducción del resumen original en inglés
Las funciones de onda neuronales son ansätze variacionales para la mecánica cuántica de muchos electrones, no modelos de regresión de energías moleculares conocidas. Examinamos FermiNet, las funciones neuronales de prueba para Monte Carlo de difusión y las extensiones a sistemas periódicos. Un cálculo del oscilador armónico con una función gaussiana proporciona un ejemplo variacional exacto; las fórmulas de muestreo correlacionado y de energía relativa revelan por qué una energía total baja no garantiza una diferencia de energía o un observable precisos. Las figuras son cálculos analíticos, no evaluaciones comparativas de estructura electrónica molecular.
1. Tomar la función de onda como objeto del modelo cambia el problema de aprendizaje
FermiNet construye la función de onda a partir de las posiciones electrónicas y la información nuclear, y minimiza el valor esperado de la energía mediante Monte Carlo variacional. La red debe representar la correlación electrónica y, al mismo tiempo, satisfacer la condición de cambiar de signo al intercambiar fermiones idénticos. A diferencia de los modelos de potencial supervisados que predicen la energía por regresión a partir de la estructura, estos métodos obtienen la señal de entrenamiento de la acción del hamiltoniano y de los valores esperados estimados por muestreo; distintas configuraciones nucleares suelen requerir su correspondiente optimización. Por ello, este artículo distingue cuatro componentes: error de representación, error de optimización, error de muestreo y aproximaciones físicas. La «ausencia de etiquetas externas de energía» no debe interpretarse como ausencia de costes computacionales o de supuestos físicos.[1] Ab-Initio Solution of the Many-Electron Schrödinger Equ
2. Los determinantes proporcionan antisimetría, pero no resuelven automáticamente toda la correlación electrónica
Al intercambiar electrones del mismo espín, el intercambio de filas del determinante cambia su signo; la red puede hacer que los orbitales dependan de otros electrones, dando lugar a una representación más flexible que la de orbitales independientes simples. FermiNet utiliza esta idea para aprender correlaciones de muchos cuerpos. La estructura de determinantes garantiza un tipo de simetría, pero no garantiza que las superficies nodales sean correctas ni que la optimización alcance el estado de menor energía. Al comparar métodos, deben mantenerse fijos el hamiltoniano, el número de electrones, la configuración nuclear y las condiciones de contorno, e indicarse por separado el número de determinantes, el tamaño de la red y el presupuesto de optimización. Clasificar únicamente por número de parámetros mezcla distintas aproximaciones físicas y procedimientos computacionales.[1] Ab-Initio Solution of the Many-Electron Schrödinger Equ[3] Ab initio calculation of real solids via neural network
3. Derivación de este artículo: la cota superior variacional procede de un promedio ponderado del espectro de energía
Al expandir un estado de prueba normalizado en los autoestados ortogonales del hamiltoniano, el valor esperado de la energía es un promedio de las autoenergías ponderado por los cuadrados de los módulos de los coeficientes. Todos los pesos son no negativos y suman uno, por lo que ese valor no es inferior a la energía del estado fundamental. La demostración requiere un hamiltoniano autoadjunto y un dominio adecuado. En la práctica, una estimación con muestreo finito puede situarse temporalmente por debajo del valor verdadero debido a fluctuaciones estadísticas; una sola estimación no puede considerarse una cota superior matemática estricta. Cuando se introducen pseudopotenciales, truncamientos o un hamiltoniano aproximado, la cota superior también se refiere únicamente al problema que se resuelve, y no automáticamente a toda la física de una molécula real.作者分析与复核建议 / Author analysis
4. Ejemplo exacto de este artículo: energía y varianza del oscilador armónico con un estado de prueba gaussiano
En un oscilador armónico unidimensional adimensional, tomamos ψα(x) proporcional a exp(−αx²/2). El cálculo directo da una energía (α+1/α)/4, que alcanza la energía exacta del estado fundamental 1/2 en α=1; la varianza de la energía local es (1−α²)²/(8α²), y también se anula en ese punto. La figura presenta curvas enteramente analíticas, comprobadas de forma independiente mediante integración numérica. Ilustra cómo una mejor función de onda puede mejorar tanto la energía como la eficiencia del muestreo, pero no permite generalizar una equivalencia completa entre optimizar la energía y optimizar la varianza en todos los sistemas reales; los estados excitados y los nodos deficientes pueden complicar la situación.作者分析与复核建议 / Author analysis
5. La energía local convierte el valor esperado de un operador en una cantidad que puede muestrearse
Al aplicar el hamiltoniano a una función de onda de prueba y dividir por la función de onda, se obtiene la energía local; al muestrear según el cuadrado del módulo de la función de onda, su media equivale a la energía variacional. El cálculo de derivadas y segundas derivadas hace que los parámetros de la red, la precisión numérica y el comportamiento cerca de los nodos influyan directamente en la estimación. Este artículo recomienda informar de la distribución de la energía local y de las colas anómalas, no solo de la media y el error estándar. Si se descartan a posteriori unos pocos valores grandes, la cantidad que se estima ya ha cambiado, por lo que deben explicarse las reglas de recorte y de estadística robusta; también debe distinguirse entre la estabilización durante el entrenamiento y la evaluación final insesgada.[1] Ab-Initio Solution of the Many-Electron Schrödinger Equ
6. Derivación de este artículo: el número de pasos de una cadena correlacionada no es el número de muestras independientes
Los estados adyacentes de una cadena de Monte Carlo suelen estar correlacionados. Si la autocorrelación normalizada es ρk, la varianza de la media se multiplica aproximadamente por 1+2Σρk, con la correspondiente reducción del número efectivo de muestras independientes. Al construir una correlación AR(1) con ρ=0.9, el factor de amplificación en el límite de cadena larga es aproximadamente 19, de modo que 10000 pasos solo proporcionan una precisión de la media equivalente a unas 526 muestras independientes. La figura se calcula bajo un supuesto explícito de correlación y no representa el rendimiento real del muestreo de FermiNet. Deben conservarse los datos sobre coherencia entre cadenas, termalización, tamaño de paso y estimación de la correlación; el número de iteraciones de entrenamiento no debe sustituir al tamaño efectivo de muestra de la estimación final de energía.作者分析与复核建议 / Author analysis
7. Las energías totales y las diferencias de energía requieren contabilizaciones distintas de los errores
Los problemas químicos suelen centrarse en diferencias de energía entre conformaciones, energías de enlace o curvas de disociación, y no en una energía total aislada. Al restar dos energías grandes, la cancelación de sesgos depende del método y del sistema; la varianza estadística también depende de la covarianza entre ambas. Los trabajos que emplean funciones de onda neuronales de prueba para DMC también estudian las energías relativas y la convergencia. Este artículo recomienda detallar, para cada diferencia de energía, las aproximaciones del hamiltoniano, los niveles de optimización y las correlaciones del muestreo que coincidan o difieran, y evaluar por separado el sesgo sistemático y el error estadístico. Una energía total menor no demuestra por sí sola que una determinada diferencia de energía sea más exacta.[2] Towards the ground state of molecules via diffusion Mon[1] Ab-Initio Solution of the Many-Electron Schrödinger Equ
8. Qué aproximaciones se mantienen en los métodos de difusión de nodos fijos
Usar una función de onda neuronal como estado de prueba para DMC de nodos fijos puede mejorar la energía bajo una restricción nodal dada, pero los errores de la superficie nodal no desaparecen automáticamente. El estudio original comparó esta estrategia combinada en varios sistemas, y sus resultados siguen ligados al estado de prueba, al paso temporal y a las condiciones específicas. Este artículo la considera un control de errores en dos etapas: primero se examinan la representación variacional y los nodos; después, la proyección, el paso temporal y el muestreo. Si distintos métodos utilizan pseudopotenciales o condiciones nodales diferentes, deben explicarse uno por uno, en lugar de juntar directamente todas las tablas de energía para comparar los valores numéricos mínimos.[2] Towards the ground state of molecules via diffusion Mon
9. La extensión a sistemas periódicos añade nuevas condiciones físicas y numéricas
La periodicidad de los sólidos reales implica cuestiones de contorno, interacciones de largo alcance y efectos de tamaño finito; la investigación sobre funciones de onda neuronales periódicas extiende los métodos a estos escenarios. Este artículo sostiene que el éxito en moléculas no puede tomarse directamente como prueba de exactitud en el límite termodinámico de los sólidos. Deben documentarse la supercelda, la fase en el contorno, el tratamiento de Coulomb y las reglas de extrapolación en tamaño, y compararse la densidad de energía y los observables pertinentes. Una menor energía por partícula en superceldas distintas también puede verse afectada por el cambio de tamaño; primero debe equipararse el problema físico y después discutirse si la representación de la red es mejor.[3] Ab initio calculation of real solids via neural network
10. Un protocolo de comparación que equipara tanto el presupuesto como el problema físico
Proponemos fijar el sistema objetivo y el hamiltoniano y, a continuación, equiparar por separado los presupuestos de optimización, de muestreo para la evaluación final y de búsqueda de hiperparámetros. Se deben prerregistrar la energía, la varianza, la diferencia de energía objetivo y al menos un observable pertinente, y utilizar cadenas de evaluación independientes en lugar del punto de control más afortunado del entrenamiento. Para cada método, deben conservarse las semillas aleatorias, las optimizaciones fallidas y la precisión numérica. Si solo mejora la energía mientras empeoran los observables o las energías relativas, debe informarse fielmente de esa divergencia; si el error está por debajo de la resolución del muestreo, debe ampliarse la evaluación independiente en lugar de proclamar un avance basándose en cifras decimales.作者分析与复核建议 / Author analysis
Suplemento técnico A · Verificación independiente por integración del ejemplo gaussiano
Bajo la distribución de prueba, el valor esperado de x² es 1/(2α), y la energía local es α/2+(1−α²)x²/2; la sustitución proporciona directamente la fórmula de energía de esta página. Mediante el cuarto momento gaussiano se obtiene además la varianza de la energía local. Verificamos los resultados por dos vías, los momentos analíticos y una integración numérica independiente, y comprobamos que en α=1 la energía sea 1/2 y la varianza nula, así como la simetría de la energía entre α y 1/α. Estas pruebas de identidades exactas pueden detectar errores de signo o de normalización en el código de las gráficas, pero no demuestran que ninguna función de onda neuronal haya convergido al estado fundamental de una molécula real.作者分析与复核建议 / Author analysis
Suplemento técnico B · El comportamiento numérico cerca de los nodos requiere una comprobación aparte
El cálculo de la energía local divide por la función de onda, de modo que cerca de los nodos pueden aparecer valores numéricos grandes y colas. La estructura antisimétrica hace inevitables los nodos, pero la corrección de las superficies nodales depende de la representación y la optimización. Este artículo recomienda conservar los valores anómalos, la información sobre precisión de las derivadas y la sensibilidad a distintas precisiones numéricas, sin eliminar todas las colas como valores atípicos. Para la media final, debe explicitarse si la estabilización introduce sesgo y comprobarse mediante una estimación independiente. Una pérdida media aparentemente estable durante el entrenamiento puede deberse a un recorte que oculta problemas cerca de los nodos, lo que requiere un diagnóstico más detallado de la distribución.作者分析与复核建议 / Author analysis
Suplemento técnico C · La proximidad de las energías no garantiza la proximidad de todos los observables
Si la brecha energética entre el estado fundamental y un estado excitado es muy pequeña, el estado de prueba aún puede contener una componente excitada apreciable con un incremento energético pequeño; para ciertos observables, esas componentes pueden producir diferencias importantes. A la inversa, cuando existe una brecha energética grande y conocida, el exceso de energía puede acotar el peso total fuera del estado fundamental. Este artículo explica esa relación condicional mediante una expansión en autoestados, sin afirmar que se conozca la brecha de los sistemas reales. Los estudios deben seleccionar observables pertinentes para la cuestión química objetivo y aclarar cuáles están respaldados por la energía y cuáles requieren verificación independiente, evitando convertir automáticamente una energía baja en exactitud para todas las propiedades.作者分析与复核建议 / Author analysis
Suplemento técnico D · La cancelación de errores en las energías relativas debe medirse
Si dos estados utilizan representaciones similares y las mismas aproximaciones, los errores sistemáticos pueden cancelarse parcialmente, pero esa cancelación no puede suponerse solo por intuición. Este artículo recomienda calcular las tendencias del error a lo largo de varias configuraciones y comparar el no paralelismo y las diferencias de energía objetivo, en lugar de observar únicamente el punto de equilibrio. La covarianza estadística también debe determinarse a partir del esquema de muestreo; no puede asignarse arbitrariamente una correlación positiva a dos cálculos independientes para estrechar los intervalos. Para dos estados con presupuestos de optimización distintos, primero debe comprobarse si sus grados de convergencia son comparables. Solo cuando estas condiciones se equiparan tiene la mejora de las diferencias de energía un origen claramente interpretable.作者分析与复核建议 / Author analysis
11. Conclusión: la capacidad de cálculo desde primeros principios requiere una descomposición completa de los errores
El valor de las funciones de onda neuronales reside en ofrecer representaciones flexibles de muchos cuerpos que satisfacen simetrías importantes y se combinan con el principio variacional cuántico. El ejemplo exacto del oscilador armónico y la derivación del muestreo correlacionado de este artículo muestran que un número en una tabla de energías debe entenderse junto con sus aproximaciones físicas y sus procedimientos de optimización y estadística. Vincular esta información con el código, la aleatoriedad y los observables objetivo permite a los investigadores identificar de dónde proceden las mejoras y detectar, ante los fallos, obstáculos concretos en los nodos, la representación o el muestreo. Esto se aproxima más a una evidencia acumulativa en química cuántica que limitarse a mostrar la menor energía total.作者分析与复核建议 / Author analysis
Ecuaciones y derivaciones fundamentales
(1) Principio variacional bajo las condiciones del dominio del operador; las propias estimaciones de muestreo finito pueden fluctuar.
LaTeX
E_\theta=\frac{\langle\psi_\theta|H|\psi_\theta\rangle}{\langle\psi_\theta|\psi_\theta\rangle}=\mathbb E_{|\psi_\theta|^2}[E_{\mathrm{loc}}]\ge E_0(2) Resultados analíticos exactos para el oscilador armónico adimensional y el estado de prueba gaussiano, α>0.
LaTeX
E(\alpha)=\frac{\alpha+\alpha^{-1}}4,\qquad\operatorname{Var}(E_{\mathrm{loc}})=\frac{(1-\alpha^2)^2}{8\alpha^2}(3) Corrección por autocorrelación de la media de una cadena estacionaria; la convergencia, la termalización y la ventana de estimación deben comprobarse por separado.
LaTeX
N_{\mathrm{eff}}\approx\frac N{1+2\sum_{k=1}^{\infty}\rho_k}(4) El error estadístico de la energía relativa depende de la covarianza; el sesgo sistemático se analiza por separado.
LaTeX
\operatorname{Var}(E_A-E_B)=\operatorname{Var}(E_A)+\operatorname{Var}(E_B)-2\operatorname{Cov}(E_A,E_B)Flujo metodológico y de evidencias
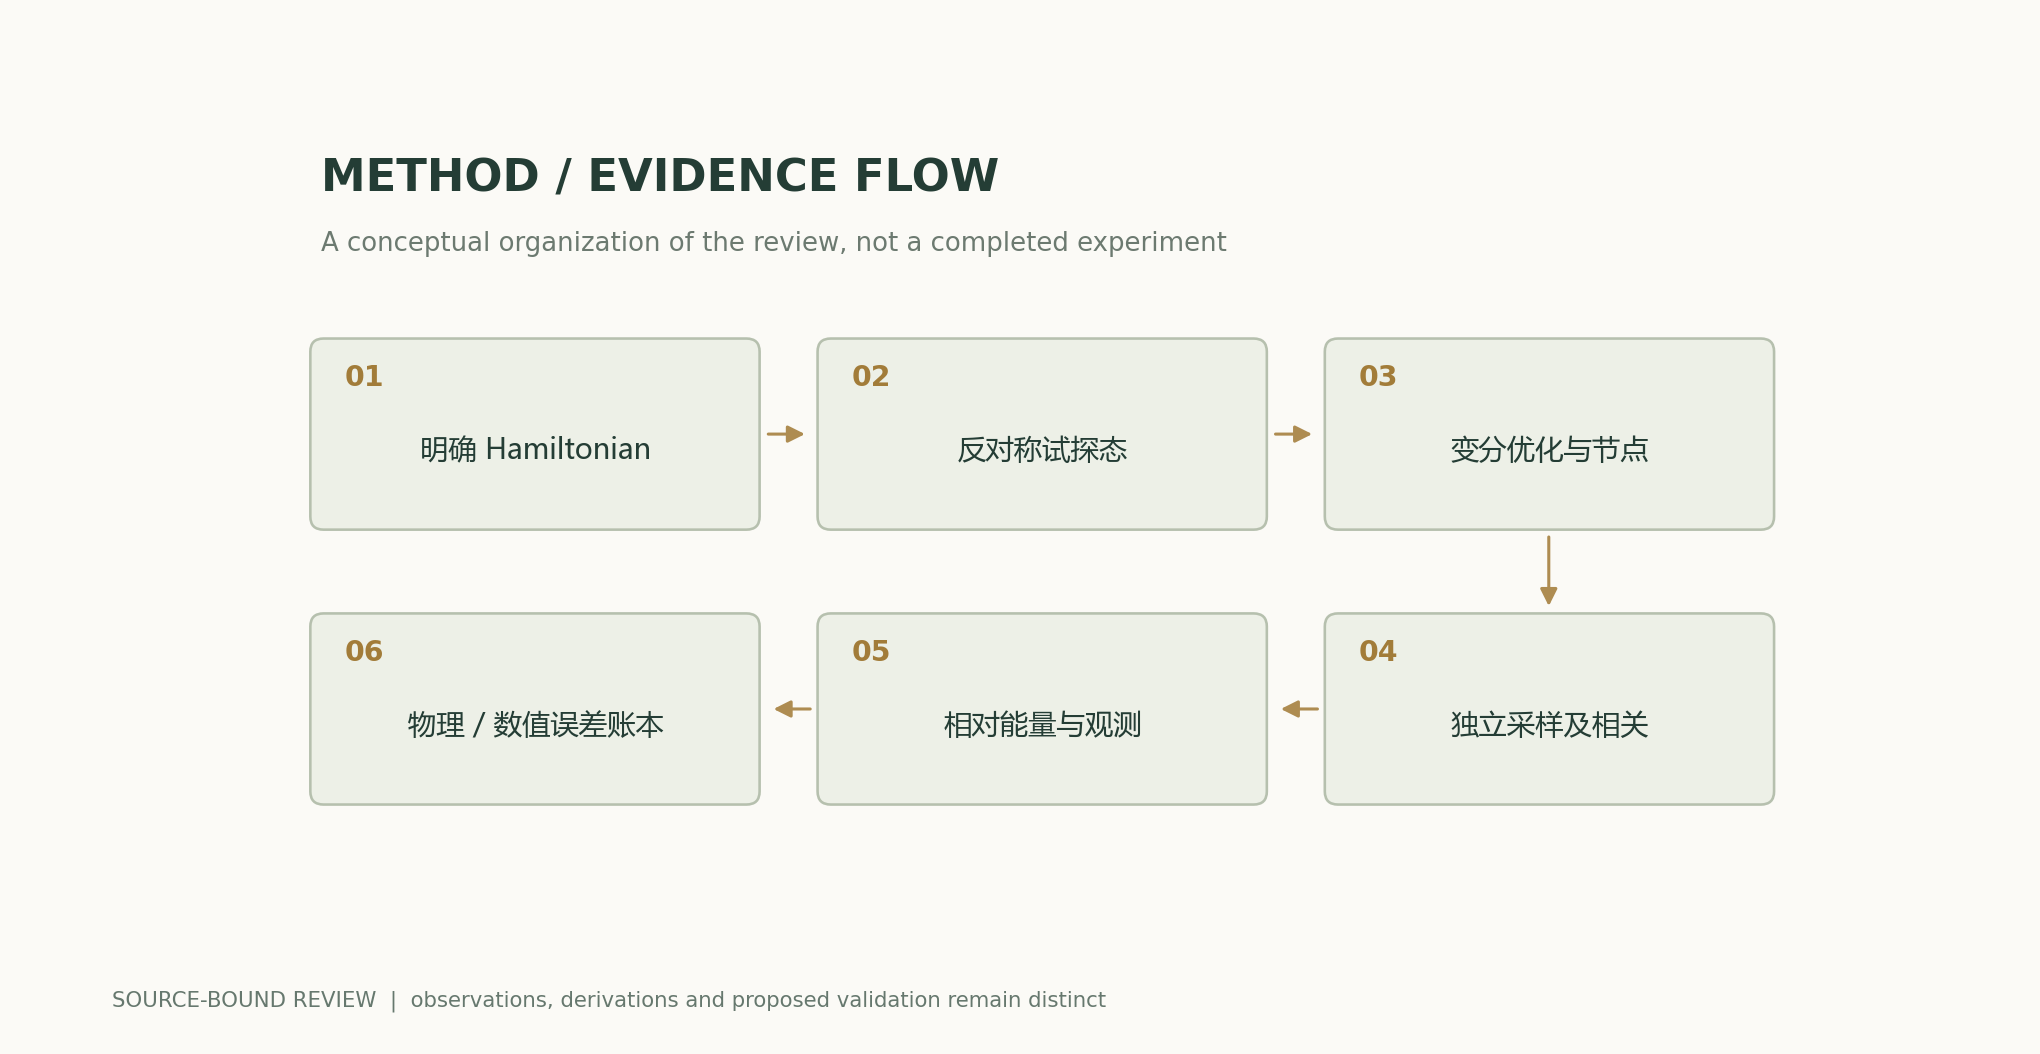
Gráficos analíticos y ejemplos numéricos
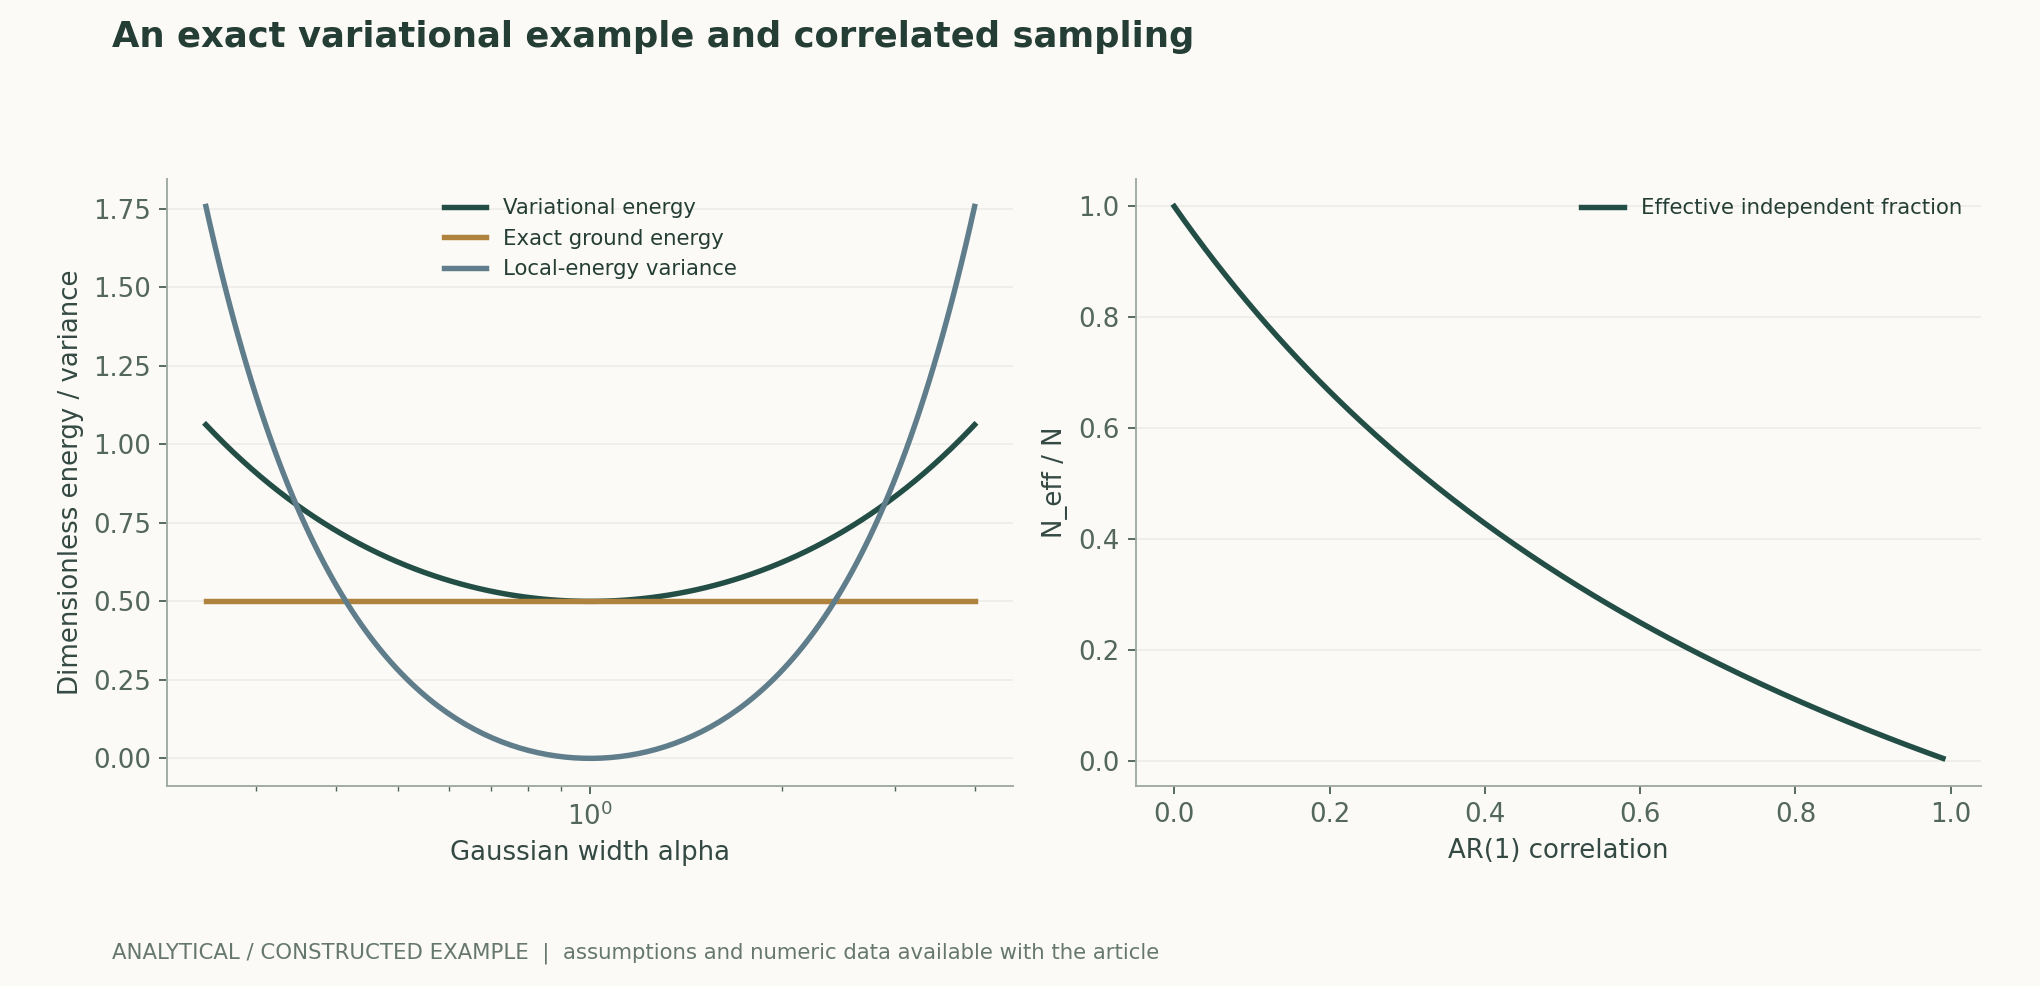
Ejemplo resuelto cuyo cálculo puede reproducirse
Para alpha=1, la energía exacta es 0.5 y la varianza de la energía local es 0; para alpha=2, la energía es 0.625 y la varianza es 0.28125. Con rho=0.9, una cadena larga de 10000 pasos tiene un tamaño efectivo de muestra de aproximadamente 526.316.
Comparación de métodos
| Fuente de error | Qué debe fijarse o estimarse | Resultado susceptible de interpretación errónea |
|---|---|---|
| Problema físico | Hamiltoniano, pseudopotenciales y contornos | El número más bajo es el más fiel a la realidad |
| Representación | Antisimetría, nodos y capacidad | Satisfacer la antisimetría implica exactitud |
| Optimización | Presupuesto, semillas y tasa de fallos | El mínimo del entrenamiento es la estimación final |
| Muestreo | Termalización, autocorrelación y cadenas de evaluación independientes | El número de pasos equivale al número de muestras independientes |
| Diferencias de energía | Sesgos, varianzas y covarianza de los dos estados | Una energía total menor implica una diferencia más exacta |
| Límite del sólido | Superceldas, contornos y extrapolación en tamaño | Una sola supercelda representa el límite termodinámico |
Protocolo de verificación y experimentación
- Fijar el hamiltoniano, la configuración nuclear, el número de electrones y los contornos; no mezclar problemas físicos distintos en las comparaciones.
- Conservar la representación, el número de determinantes, la precisión y todos los ajustes de optimización.
- Predefinir los criterios de evaluación de energía, varianza, diferencias de energía y observables independientes.
- Equiparar por separado los presupuestos de optimización, búsqueda y evaluación final.
- Evaluar con cadenas independientes e informar de la termalización, la autocorrelación y el tamaño efectivo de muestra.
- En DMC, comprobar además los nodos, el paso temporal y las aproximaciones de proyección; en sistemas periódicos, comprobar además los efectos de tamaño finito.
- Presentar intervalos con las mismas unidades y referencia, y conservar las optimizaciones fallidas y las colas anómalas.
- Publicar análisis cuyos cálculos puedan reproducirse; no registrar el oscilador armónico de este artículo como rendimiento en moléculas reales.
Ámbito de aplicación y limitaciones
- El oscilador armónico es un modelo unidimensional resoluble analíticamente y no representa la dificultad de los sistemas de muchos electrones.
- No se ejecutaron cálculos de FermiNet, DMC ni de sólidos reales.
- La cota superior variacional se refiere al hamiltoniano utilizado y no excluye sesgos debidos a aproximaciones físicas.
- Los errores de muestreo y los errores sistemáticos no pueden cancelarse entre sí y agruparse en un único componente.
- Las extensiones, como la periodicidad y los estados excitados, requieren cada una su propia verificación independiente.
Evidencias de los estudios originales y su ámbito de aplicación
| Resultado del estudio original | Ámbito de aplicación | Fuente y ubicación |
|---|---|---|
| Monte Carlo variacional con funciones de onda neuronales fermiónicas. | La representación y la optimización numérica no eliminan todos los errores de muchos cuerpos. | Solución ab initio de la ecuación de Schrödinger de muchos electrones con redes neuronales profundasArtículo primario; ansatz y VMC |
| Combinación de estados neuronales de prueba con DMC de nodos fijos y estudio de las energías en múltiples sistemas. | Los nodos, la convergencia y las energías relativas deben evaluarse por separado. | Hacia el estado fundamental de las moléculas mediante Monte Carlo de difusión sobre redes neuronalesResultados; función de onda de prueba; Discusión |
| Extensión de las funciones de onda neuronales a sólidos periódicos. | Las condiciones de contorno y de tamaño finito forman parte de los resultados. | Cálculo ab initio de sólidos reales mediante un ansatz de red neuronalMétodo y evaluaciones comparativas de sistemas periódicos |
Preguntas de investigación que conviene someter a prueba
- Bajo las mismas aproximaciones físicas, ¿cuánto contribuyen por separado la mejora de los nodos y la eficiencia del muestreo?
- Cuando las diferencias de energía total son menores que el error estadístico, ¿qué observables revelan mejor las deficiencias de la representación?
- ¿Puede el muestreo correlacionado mejorar de forma estable la precisión al restar energías grandes?
Fuentes primarias y afirmaciones correspondientes
- Ab-Initio Solution of the Many-Electron Schrödinger Equation with Deep Neural NetworksPfau et al. · 2019-09-05Fermionic ansatz, variational Monte Carlo, antisymmetry and molecular benchmark domain.
- Towards the ground state of molecules via diffusion Monte Carlo on neural networksRen et al. · 2023-03-31Trial wavefunctions and fixed-node diffusion Monte Carlo; total versus relative energy and nodal limitations.
- Ab initio calculation of real solids via neural network ansatzLi et al. · 2022-12-19Periodic boundary conditions and neural-network quantum states for solids.
Citación y exportación del artículo
BibTeXRISCSL JSONTXTArtículo JSON
Autor, versión y fuentes
Revisión de investigación documentada con fuentes y análisis original redactados por Codex (IA). Los experimentos de los artículos originales corresponden a los equipos de investigación originales; los cálculos de este artículo solo verifican las ecuaciones enumeradas y los supuestos explícitos. Este sitio aún no dispone de registros de revisión independiente por pares de este artículo ni de modelos originales, experimentos clínicos o experimentos físicos asociados a él.
Primera publicación: especial en profundidad sobre IA y descubrimiento científico; se mantiene la distinción entre las fuentes de cada sección, las evidencias de los estudios originales y el análisis del autor.
La portada conceptual fue generada por ImageGen. Las figuras científicas se trazaron con el código y los archivos numéricos adjuntos al artículo; sus leyendas detallan individualmente los supuestos y los criterios de medición.
Fuentes de la portada y las figuras científicas · Datos, fuentes y supuestos · Python · Código para reproducir los cálculos · Historial de publicación y versiones
Revisión de la fuente: b7b48f7205d705b2a3d3e8de0be5e1b458e4869c