
Resumen: la referencia forma parte de la medición
Una referencia completa aborda «qué secuencias siguen sin ensamblarse», mientras que un pangenoma pregunta además «cómo puede un sistema de coordenadas dar cabida a las rutas reales de distintos individuos». Este artículo compara la evidencia de referencias de telómero a telómero y de grafos multihaplotípicos, y analiza cómo el sesgo de referencia interviene en el alineamiento de lecturas, las proporciones alélicas y la verdad de referencia de las variantes. La cuestión central no es si los grafos son intrínsecamente superiores a las referencias lineales, sino si, con una tarea y una cobertura poblacional claramente definidas, las nuevas rutas representables reducen errores de medición verificables.[1] The complete sequence of a human genome[2] A draft human pangenome reference
Traducción del resumen en inglés
Un pangenoma es tanto una representación de la variación como una interfaz de medición. Vinculamos el ensamblaje de referencias completas con las referencias poblacionales basadas en grafos, analizamos el mapeo dependiente del alelo y la cobertura de paneles finitos, y proponemos evaluaciones comparativas que distinguen la secuencia añadida, la portabilidad de las coordenadas y la precisión de la detección de variantes en haplotipos infrarrepresentados.
Diferencia entre ensamblaje completo y cobertura de la diversidad
El estudio T2T completó regiones de secuencia cuya resolución había sido difícil durante mucho tiempo, mostrando que un ensamblaje completo puede ampliar el genoma observable. Sin embargo, ningún ensamblaje individual, por completo que sea, puede contener automáticamente las rutas de variación de todas las poblaciones humanas. Este artículo considera la integridad de la secuencia y la representatividad poblacional como dos ejes: el primero se refiere a si un objeto individual se ha reconstruido suficientemente; el segundo, a si pueden representarse las distintas estructuras de múltiples objetos. El éxito en una dimensión no puede sustituir la evaluación de la otra.[1] The complete sequence of a human genome
Qué aporta el borrador del pangenoma
Liao y sus colaboradores construyeron una referencia pangenómica a partir de 47 ensamblajes diploides, mostrando el valor de las secuencias añadidas y del análisis de variantes. Las mejoras del estudio original corresponden a datos de entrada, procedimientos de comparación y condiciones de evaluación específicos; no deben convertirse en una garantía de beneficios de igual magnitud para cada ascendencia, plataforma y locus. Este artículo utiliza el borrador como ejemplo de ampliación de la representabilidad, manteniendo su alcance como «borrador» y como panel con un número limitado de muestras.[2] A draft human pangenome reference
Cómo modifican la medición las rutas del grafo
En una referencia lineal, las lecturas auténticas que difieren de ella pueden resultar más difíciles de alinear; proporcionar la ruta correspondiente en un grafo puede reducir esta penalización. Sin embargo, un mayor número de rutas también puede aumentar las coincidencias múltiples y dificultar la localización unívoca. La evaluación debe examinar conjuntamente la sensibilidad, la localización errónea y la proporción de lecturas que no pueden localizarse. Si la precisión se calcula solo para las lecturas alineadas con éxito, pueden excluirse las lecturas ambiguas introducidas por las rutas añadidas, generando una métrica condicionada que aparenta mejorar.作者分析与复核建议 / Author analysis
Análisis del sesgo en las proporciones alélicas
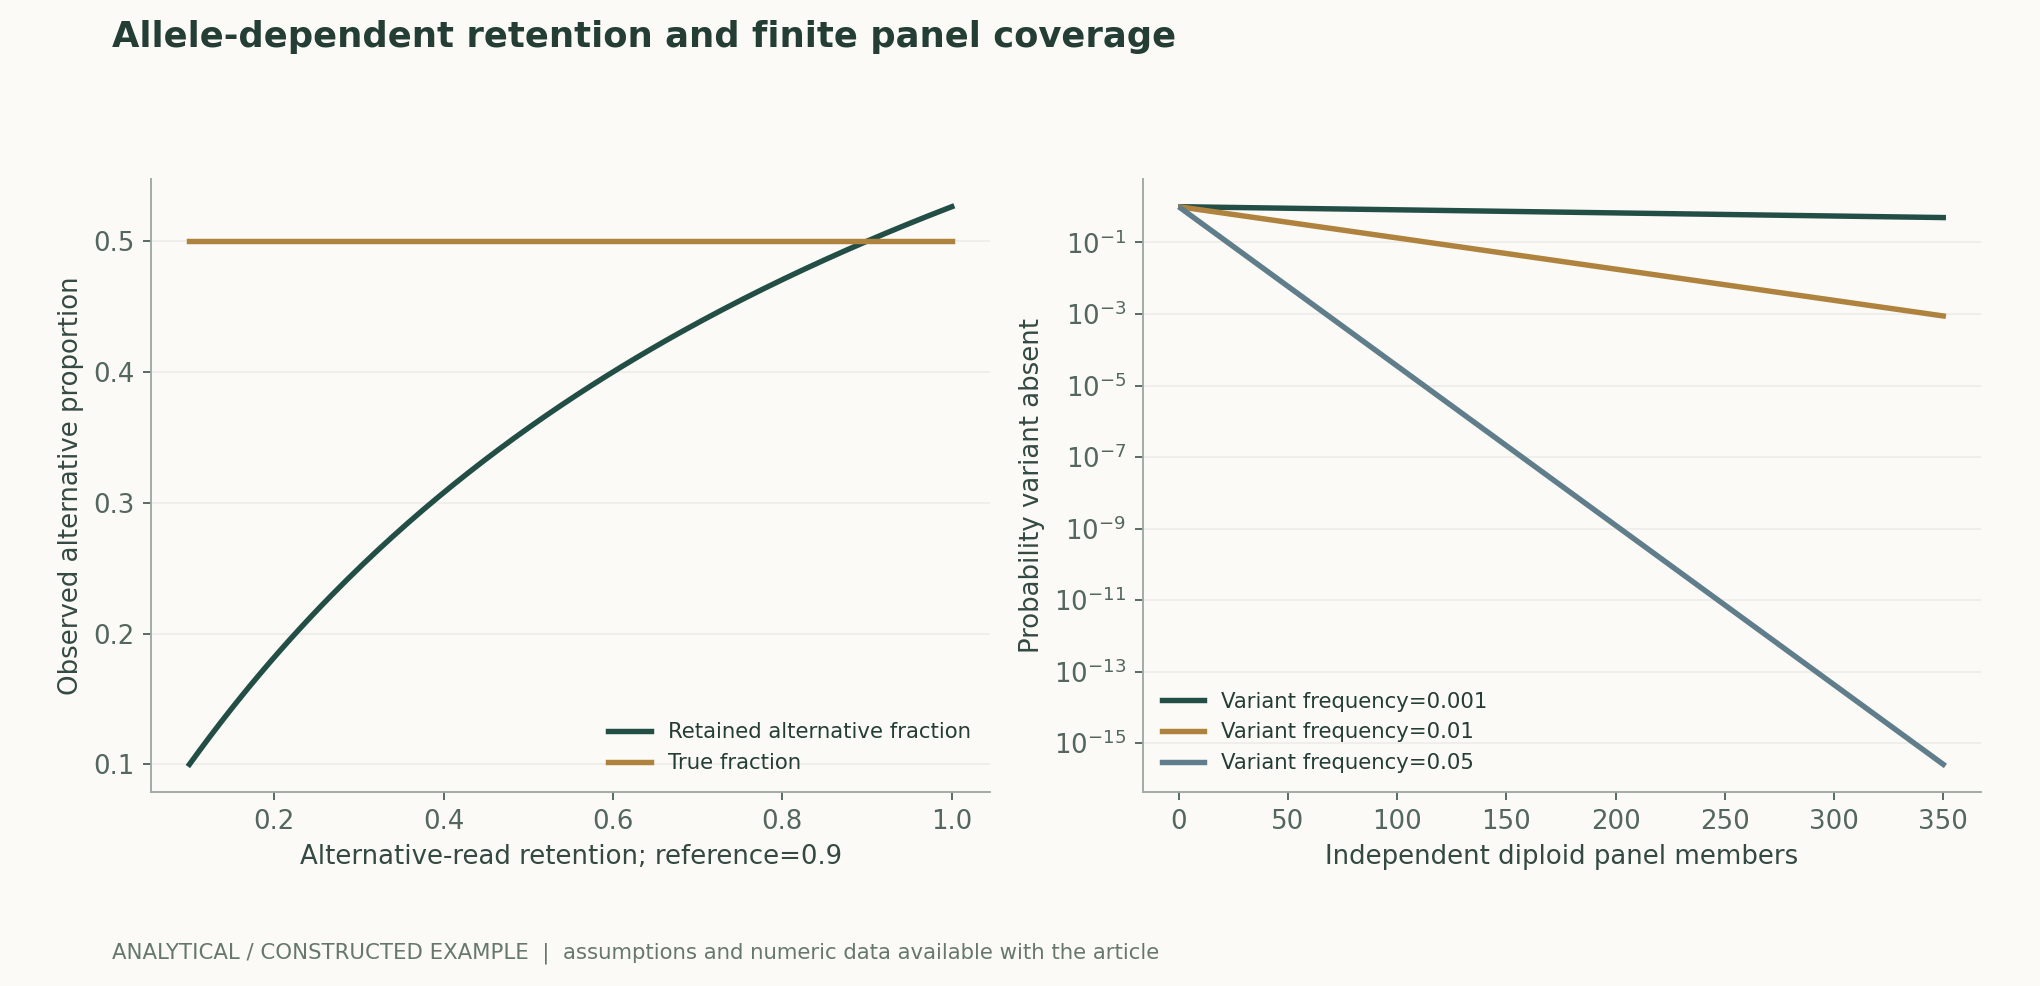
Consideremos un locus verdaderamente heterocigoto, en el que cada alelo representa 50%. Si las lecturas del alelo de referencia se conservan con una probabilidad de 0.9, pero las del alelo alternativo solo con 0.5, la proporción alternativa entre las lecturas conservadas es 0.5/(0.9+0.5), aproximadamente 35.7%. Esto responde al mecanismo de observación, no a un desequilibrio alélico biológico. La figura modifica ambas probabilidades de retención para mostrar el sesgo, recordando que tanto la inferencia del genotipo como la de la expresión requieren examinar los procesos de medición dependientes del alelo.作者分析与复核建议 / Author analysis
Tamaño del panel y rutas raras
Si una variante tiene una frecuencia f en la población y los haplotipos muestreados son independientes, la probabilidad de que un panel de N individuos diploides no contenga en absoluto esa variante es (1−f) elevado a 2N. Las rutas raras pueden faltar incluso en paneles relativamente grandes. La estructura poblacional real, el parentesco y las estrategias de reclutamiento modifican el modelo de independencia; por ello, la curva es únicamente una consideración idealizada de un límite inferior de cobertura, no la tasa real de omisión de ninguna base de datos pangenómica.作者分析与复核建议 / Author analysis
Más muestras no equivalen a un aumento proporcional de la información
Varios ensamblajes procedentes de parientes cercanos o de un mismo trasfondo restringido pueden aumentar el tamaño del panel y aportar, sin embargo, pocas rutas nuevas. Deben mostrarse la diversidad haplotípica, la cobertura de variantes estructurales y la información añadida en regiones difíciles, en lugar de limitarse a contar individuos. A la inversa, un ensamblaje de alta calidad de un trasfondo insuficientemente cubierto puede tener un valor considerable en determinados loci. La estrategia más adecuada de ampliación del panel debe centrarse en las variantes que aún no pueden representarse, en vez de perseguir únicamente un mayor tamaño muestral.作者分析与复核建议 / Author analysis
Los conjuntos de verdad de referencia también pueden heredar el sesgo de referencia
Si la verdad de referencia para la evaluación se establece solo en regiones fáciles de resolver con la referencia lineal original, no podrán evaluarse de forma equitativa los beneficios del nuevo método en las regiones añadidas; si se genera exclusivamente con el propio grafo nuevo, favorecerá al nuevo método. Se necesitan ensamblajes independientes, relaciones familiares, moléculas largas u otras evidencias ortogonales que impongan restricciones cruzadas, identificando claramente las regiones de alta confianza y las no resueltas. La ausencia de una región en el conjunto de verdad de referencia no significa que el nuevo método se equivoque, pero tampoco constituye una prueba automática de que sea correcto.作者分析与复核建议 / Author analysis
Representaciones de variantes de un mismo evento
Un mismo cambio biológico puede descomponerse en varias variantes pequeñas o representarse como un único evento complejo. Comparar métodos mediante la coincidencia textual exacta de coordenadas puede llevar a contabilizar erróneamente representaciones equivalentes como errores. Los estudios deben especificar las reglas de correspondencia entre eventos y el tratamiento de la fase y de las variantes próximas. En las variantes estructurales es especialmente necesario comparar las rutas de secuencia reales o definir explícitamente la tolerancia de los puntos de ruptura; de lo contrario, «descubrir más» puede reflejar únicamente una representación más fragmentada, no el descubrimiento de más información biológica independiente.作者分析与复核建议 / Author analysis
Estabilidad de las coordenadas y migración entre versiones
Las nuevas rutas de referencia modifican la interfaz de localización, por lo que las coordenadas de estudios anteriores requieren una migración trazable. Los loci cuya migración falla, las correspondencias posibles múltiples y los cambios de orientación deben conservarse como resultados. No debe sustituirse la referencia en segundo plano mientras las coordenadas antiguas siguen aparentando mantener su significado original. Un paquete de investigación fiable debe vincular la versión de la referencia, los parámetros de construcción del grafo y los identificadores de ruta, de modo que el lector pueda reconstruir las coordenadas de medición utilizadas entonces, en lugar de obtener únicamente la interpretación actualizada de hoy.作者分析与复核建议 / Author analysis
El coste computacional debe vincularse a la tarea
El alineamiento en grafos, la construcción de índices y la detección de variantes pueden consumir distintos recursos en diferentes etapas. Informar únicamente de la velocidad de la fase de detección omite el coste de construir índices grandes o del preprocesamiento; informar solo del tiempo total puede ocultar costes amortizables. Este artículo recomienda comunicar conjuntamente los costes únicos, los costes por muestra, el pico de memoria y las muestras cuyo procesamiento falló. Solo una comparación con igual calidad de entrada y los mismos requisitos de salida permite discutir la adecuación del método a la escala real de una investigación.作者分析与复核建议 / Author analysis
La equidad entre poblaciones exige un examen en cada nivel
Una reducción de la tasa global de error puede ocultar la ausencia de mejora, o incluso un empeoramiento, en algunos trasfondos. El análisis debe estratificarse por trasfondo genético cuya divulgación esté permitida, tipo de variante, región difícil y plataforma, sin equiparar directamente etiquetas sociales generales con estratos genéticos. Los intervalos de los grupos pequeños suelen ser más amplios, y es necesario presentar la incertidumbre. Afirmar que una referencia es «más inclusiva» exige aportar evidencia tanto de cobertura como de error, en lugar de basarse únicamente en el número de regiones geográficas de las listas de reclutamiento.作者分析与复核建议 / Author analysis
Fase y regiones complejas
Que varias variantes próximas se encuentren en el mismo cromosoma influye en la ruta verdadera. Un conjunto de variantes sin fase determinada puede contener combinaciones inexistentes, modificando así el espacio de rutas candidatas del grafo. La evaluación debe distinguir los haplotipos realmente observados de las combinaciones introducidas por motivos computacionales. Las regiones repetitivas complejas requieren además considerar el número de copias y la homología estructural; los resultados de loci de secuencia única no pueden sustituir las pruebas específicas de estas regiones difíciles.作者分析与复核建议 / Author analysis
Gobernanza de datos y alcance de su intercambio
Los genomas humanos son material de investigación y también pueden contener información que permita identificar a individuos o a sus familiares. Los paneles públicos y las rutas derivadas deben respetar el consentimiento original y las condiciones de intercambio; su conversión en un grafo no debe eliminar las restricciones de uso. Los ejemplos aritméticos de este artículo no contienen secuencias humanas reales. En las colaboraciones efectivas, los permisos, las versiones y la procedencia deben conservarse junto con las rutas, para permitir simultáneamente la verificabilidad y el uso adecuado de los datos.作者分析与复核建议 / Author analysis
Incertidumbre en la inferencia del genotipo
El sesgo en las proporciones de lecturas alélicas modifica las verosimilitudes del genotipo, pero una cobertura elevada no corrige necesariamente las diferencias sistemáticas de retención. Un modelo de observación incorrecto puede ganar confianza a medida que aumenta la cobertura. Este artículo recomienda comprobar la calibración en material de heterocigosis conocida y distinguir la imposibilidad de localización unívoca de la baja cobertura. Si una nueva referencia reduce el sesgo sistemático, su valor debe reflejarse en los errores y la cobertura tras la calibración, no solo en puntuaciones de alineamiento más altas.作者分析与复核建议 / Author analysis
Exclusión de muestras del panel para validación y pruebas de extrapolación
Un método puede construir el grafo después de reservar familias de ensamblajes o trasfondos haplotípicos y evaluarlo después con individuos completamente excluidos de la construcción. Si la ruta del ensamblaje del propio individuo de prueba ya está incluida en el grafo, el resultado se aproxima más a la reidentificación de una ruta conocida. Pueden comunicarse ambas tareas, pero deben distinguirse. Para una referencia destinada a individuos desconocidos, el rendimiento en trasfondos reservados y la capacidad de manejar nuevas rutas raras son más informativos que la máxima precisión dentro del mismo panel.作者分析与复核建议 / Author analysis
Preguntas de investigación abiertas
Este artículo propone comparar dos formas de ampliación con un presupuesto fijo: añadir ensamblajes de alta calidad de trasfondos similares o incorporar muestras diversas dirigidas a rutas aún no representables; al mismo tiempo, una verdad de referencia independiente permitiría evaluar los errores, los rechazos y la portabilidad de las coordenadas. Si la cobertura mejora únicamente porque las rutas de los individuos de prueba se incorporaron al grafo de antemano, ello no respalda una generalización amplia. Las comparaciones falsables deben fijarse antes de construir la referencia, evitando adaptar repetidamente las rutas después de examinar los errores de prueba.作者分析与复核建议 / Author analysis
Conclusión: las referencias deben ser auditables
El valor más profundo del pangenoma consiste en incorporar diferencias antes ocultas por una única ruta a un espacio en el que puedan representarse, medirse y debatirse. Esto no elimina los problemas de verdad de referencia, sesgo de selección y gobernanza de datos. Un progreso fiable debe ampliar simultáneamente el ámbito visible, preservar la trazabilidad de las coordenadas y reducir los errores reales en trasfondos no observados. Las referencias completas y las referencias poblacionales se convierten así en fundamentos de investigación complementarios, en lugar de etiquetas promocionales intercambiables.作者分析与复核建议 / Author analysis
Ecuaciones fundamentales y derivaciones
(1) La retención dependiente del alelo sesga las proporciones observadas.
LaTeX
P(A\mid\mathrm{retained})=\pi r_A/[\pi r_A+(1-\pi)r_R](2) Probabilidad de que un panel aleatorio de N individuos diploides independientes no cubra una variante de frecuencia f.
LaTeX
P(\mathrm{absent})=(1-f)^{2N}(3) La verosimilitud del genotipo depende de la referencia y del modelo de observación R.
LaTeX
P(g\mid D)\propto P(D\mid g,\mathcal R)P(g)(4) La sensibilidad global exige fijar el alcance de la verdad de referencia evaluable; no debe puntuarse solo entre los alineamientos exitosos.
LaTeX
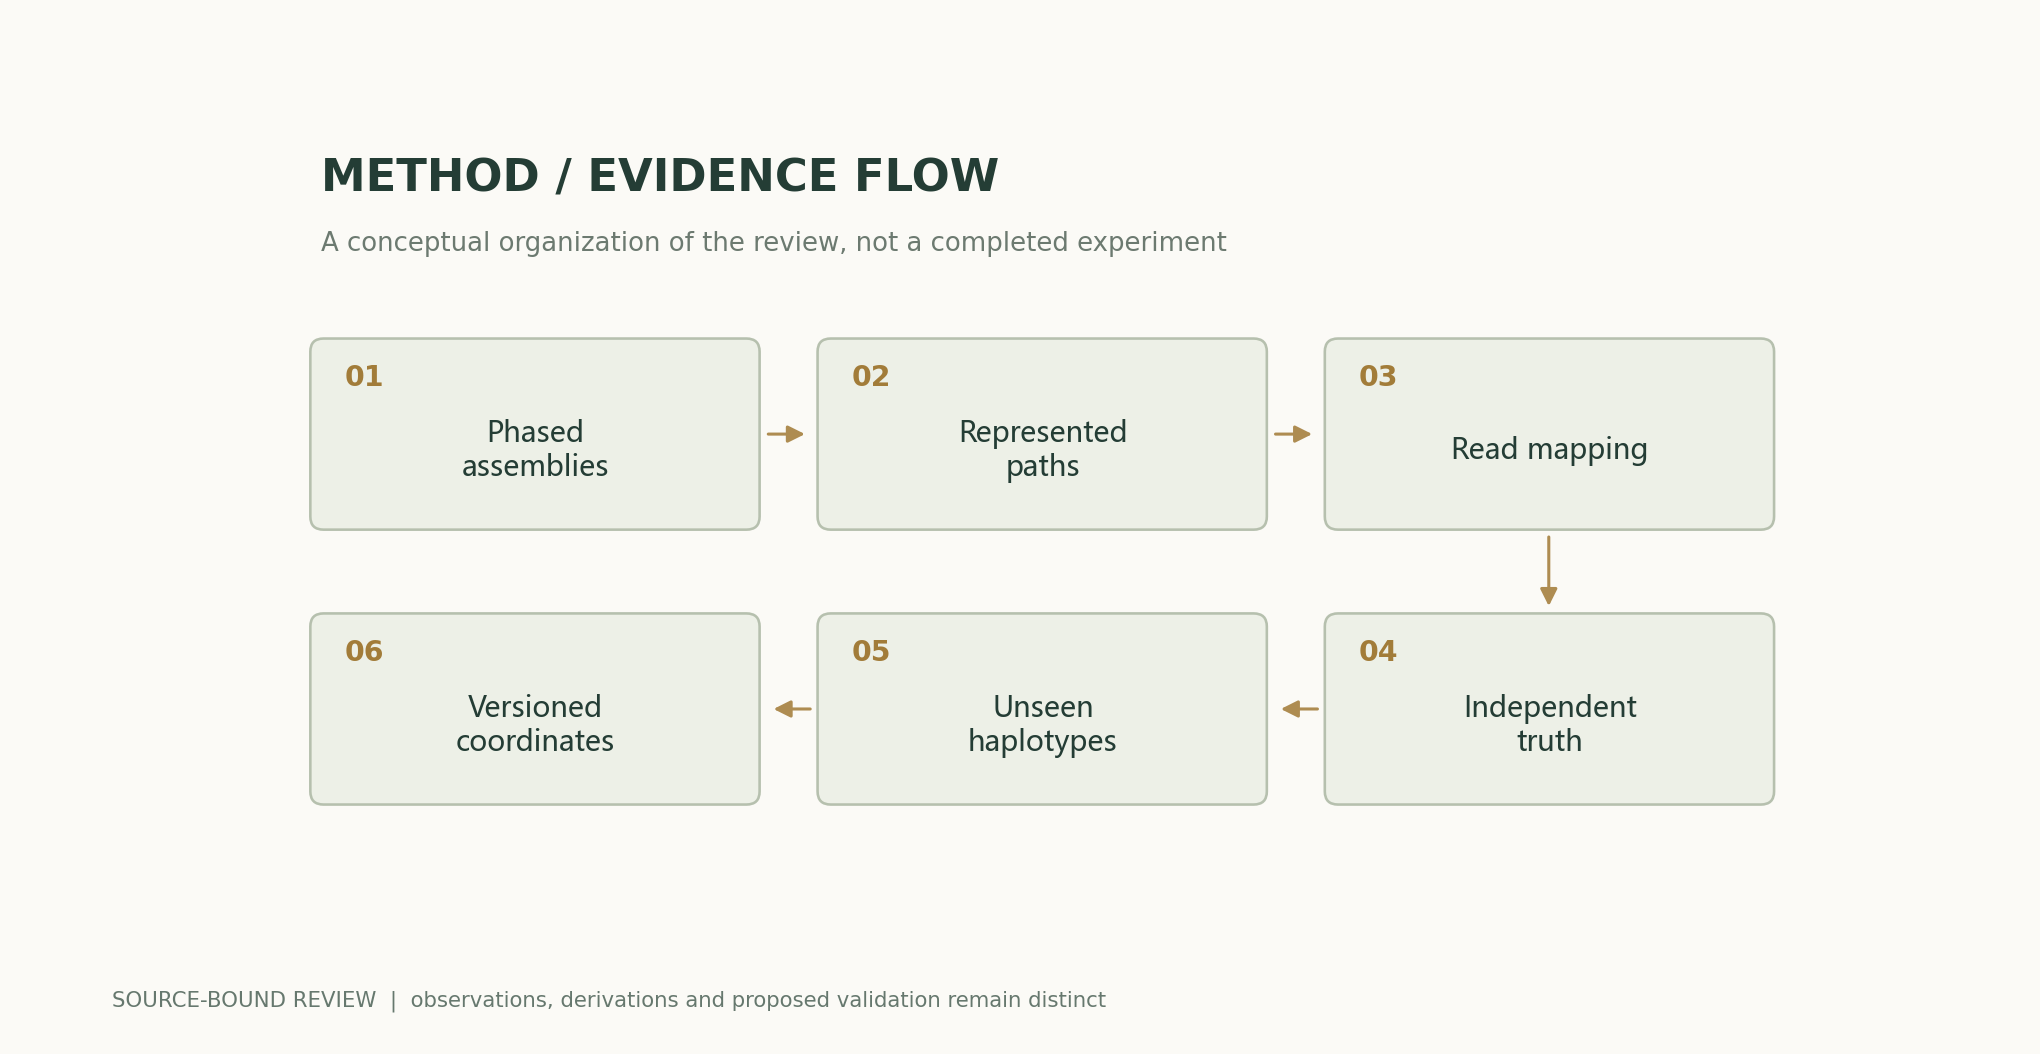
\mathrm{recall}_{\rm total}=N_{\rm true\ recovered}/N_{\rm all\ evaluable\ truth}Flujo de métodos y evidencia
Figuras analíticas y ejemplos numéricos
Ejemplo resuelto que puede recalcularse
Con una retención del alelo alternativo de 0.5 y del alelo de referencia de 0.9, la proporción alternativa observada es 0.357143; la probabilidad de que 47 individuos diploides independientes no contengan una variante de frecuencia 1% es 0.99^94.
Comparación de métodos
| Método o criterio de medición | Restricción directa | Evidencia aún necesaria |
|---|---|---|
| Ensamblaje único completo | Integridad de la secuencia de un solo objeto | Cobertura de la variación poblacional |
| Grafo multihaplotípico | Múltiples rutas representables | Rutas raras no muestreadas |
| Tasa de alineamiento | Lecturas que pasan al análisis posterior | Localización errónea y coincidencias múltiples |
| Evaluación comparativa de variantes | Errores respecto de una verdad de referencia especificada | Regiones difíciles y dependencia de la referencia |
| Evaluación dentro del panel | Reidentificación de rutas conocidas | Generalización a haplotipos desconocidos |
| Migración de coordenadas entre versiones | Correspondencia entre referencias | Mapeos de uno a varios y mapeos fallidos |
Plan de verificación y experimentación
- Fijar las versiones de la referencia y del grafo, así como las rutas permitidas.
- Registrar la procedencia del panel, la fase y las condiciones de licencia.
- Reservar trasfondos haplotípicos independientes antes de la construcción.
- Establecer una verdad de referencia independiente e identificar las regiones no resueltas.
- Evaluar conjuntamente la sensibilidad, la localización errónea y la proporción de rechazos.
- Comprobar la calibración de los errores por tipo de variante y trasfondo.
- Cuantificar las rutas no cubiertas y los fallos de migración de coordenadas.
- Publicar los parámetros, las reglas de correspondencia y los datos resumidos que puedan compartirse legalmente.
Alcance y limitaciones
- No se realizaron nuevos ensamblajes humanos ni detecciones de variantes.
- La fórmula de cobertura del panel supone haplotipos aleatorios e independientes.
- Las tasas de retención de lecturas construidas no representan ninguna plataforma real.
- Tanto la verdad de referencia de la evaluación como la nueva referencia pueden ser incompletas.
- El trasfondo genético no puede equipararse sin más a categorías de identidad social.
Evidencia de los estudios originales y su alcance
| Resultado del estudio original | Alcance | Fuente y ubicación |
|---|---|---|
| El ensamblaje T2T completó regiones de secuencia difíciles de una única referencia. | Un ensamblaje específico que no representa toda la variación humana. | La secuencia completa de un genoma humanoResumen; resultados del ensamblaje |
| El borrador del pangenoma amplía la representación de secuencias y variantes. | 47 ensamblajes diploides y las condiciones originales de evaluación. | Un borrador de referencia del pangenoma humanoResumen; grafo de variación y descubrimiento de variantes |
Preguntas de investigación que merecen ponerse a prueba
- ¿Cómo maximizar la ganancia de información sobre rutas no cubiertas con un presupuesto fijo?
- ¿Cuánto puede reducirse el sesgo de referencia en haplotipos desconocidos?
- ¿Cómo preservar la incertidumbre al migrar coordenadas entre versiones?
Fuentes primarias y afirmaciones correspondientes
- The complete sequence of a human genomeSergey Nurk, Sergey Koren, Arang Rhie, Mikko Rautiainen, Andrey V. Bzikadze, Alla Mikheenko, et al. · 2022-04Abstract; genome assembly results
- A draft human pangenome referenceWen-Wei Liao, Mobin Asri, Jana Ebler, Daniel Doerr, Marina Haukness, Glenn Hickey, et al. · 2023-05-10Abstract; variation graph and variant discovery
Citación y exportación del artículo
BibTeXRISCSL JSONTXTArtículo JSON
Autor, versión y fuentes
Revisión de investigación documentada y análisis original redactados por Codex (IA). Los experimentos de los artículos originales corresponden a los equipos de investigación originales; los cálculos de este artículo solo comprueban las ecuaciones enumeradas y los supuestos explícitos. Este sitio aún no dispone de registros de revisión por pares independiente de este artículo ni de modelos originales o experimentos clínicos o físicos originales asociados a él.
Primera publicación: un especial interdisciplinario en profundidad sobre evidencia científica, que conserva las fuentes de cada sección y la distinción entre la evidencia de los estudios originales y el análisis del autor.
La portada conceptual fue generada por ImageGen. Las figuras científicas se elaboraron con el código y los archivos numéricos que acompañan al artículo; sus pies especifican los supuestos y los criterios de medición de cada elemento.
Fuentes de la portada y las figuras científicas · Datos, fuentes y supuestos · Python · Código para repetir los cálculos · Historial de publicación y versiones
Revisión de la fuente: 500575872cce7c4b9c4062a12bb0692eb580c2da