
Resumen
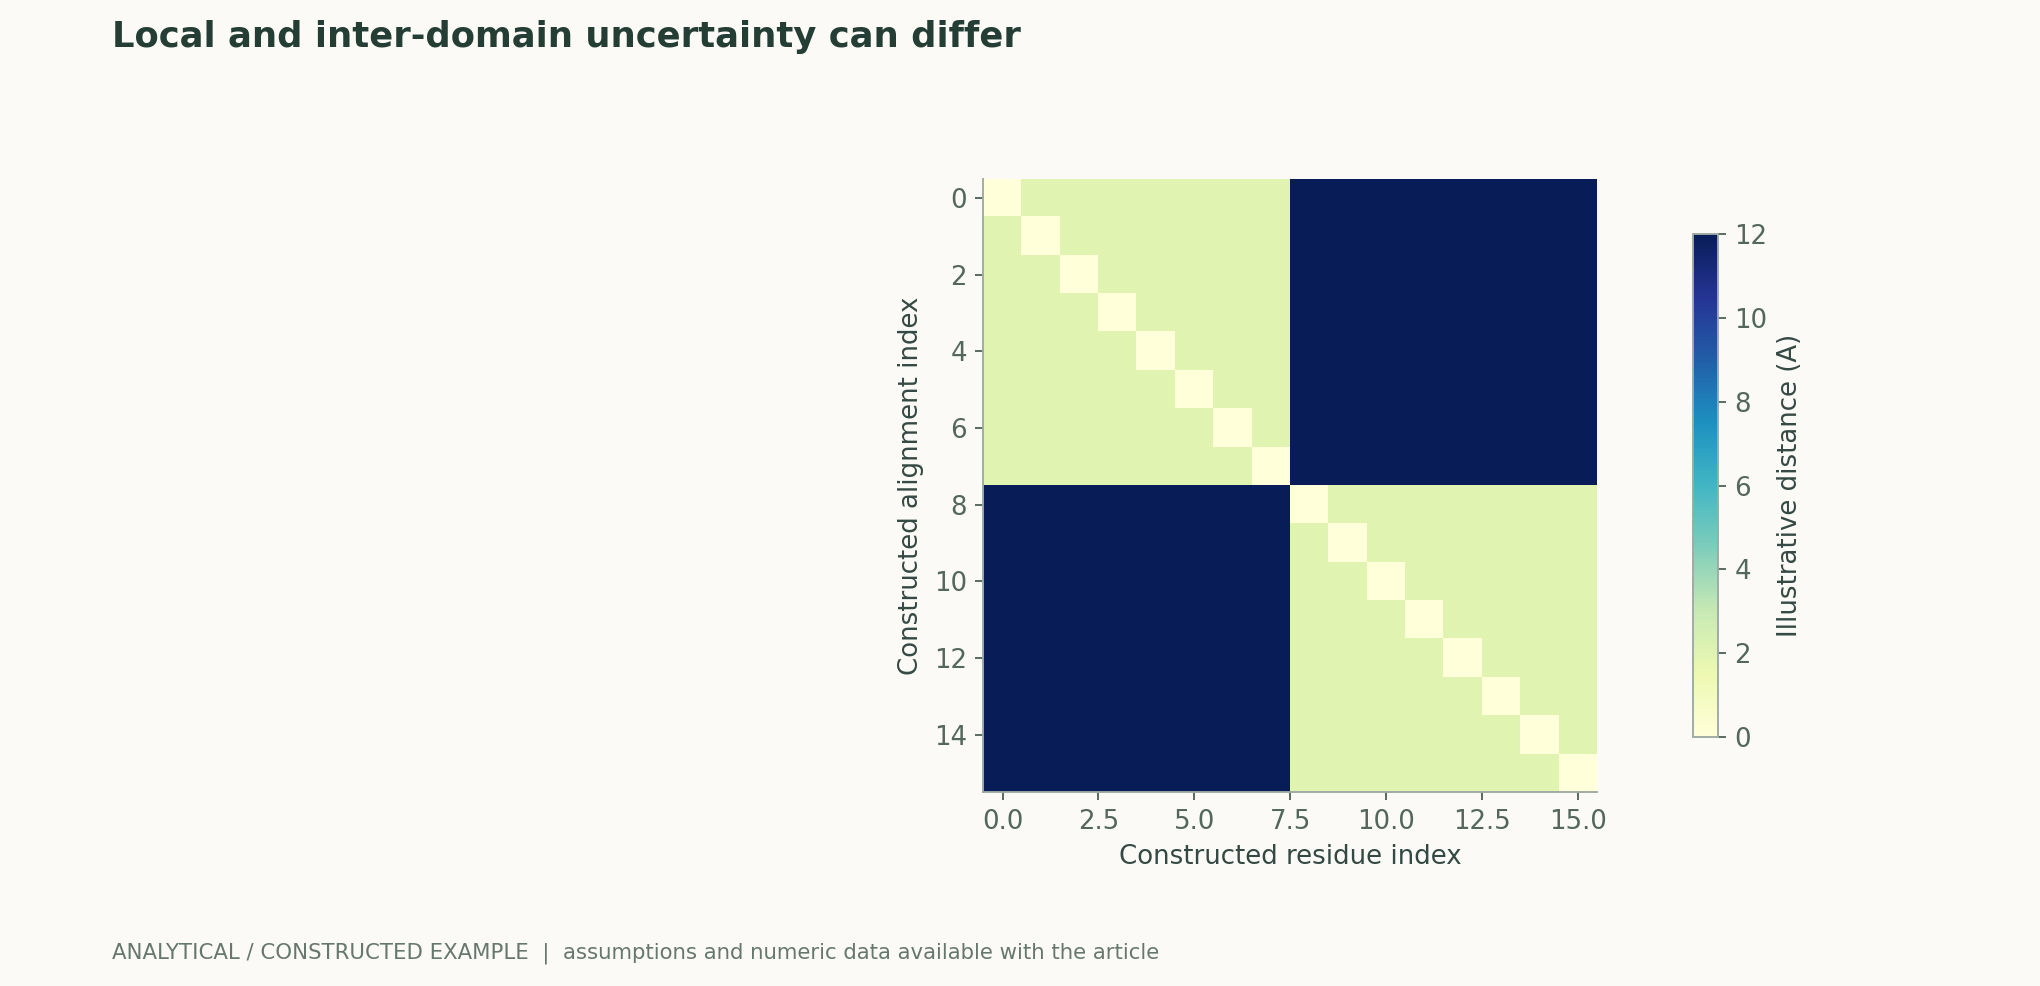
La predicción estructural permite a los investigadores obtener hipótesis moleculares importantes, pero las estructuras predichas, la confianza y las observaciones experimentales tienen distinto valor probatorio. Este artículo desarrolla la distinción entre el error local y las posiciones relativas entre dominios, el significado matemático del alineamiento rígido y los experimentos que deben añadirse para pasar de configuraciones estáticas a conclusiones sobre interacciones y funciones. La matriz de incertidumbre de dos dominios de la figura es una ilustración enteramente construida para explicar cómo leer los indicadores; no corresponde a ninguna proteína, fármaco o experimento biológico real, ni se considera una demostración de que este sitio haya realizado una predicción estructural o una validación funcional.[1] Highly accurate protein structure prediction with Alpha[2] Accurate structure prediction of biomolecular interacti[3] pLDDT: Understanding local confidence
Traducción del resumen original en inglés
Las predicciones de estructuras de proteínas se evalúan por separado en los niveles local, interdominio y biológico. Esta revisión distingue la confianza predicha de los errores medidos respecto a una estructura experimental, explica por qué el alineamiento rígido cambia la pregunta abordada por la RMSD y propone registros de secuencias, plantillas y ensayos con control de versiones. Una matriz de incertidumbre construida ilustra únicamente la interpretación y no constituye una predicción de AlphaFold ni un conjunto de datos experimentales de proteínas.
1. Qué información conecta AlphaFold 2
AlphaFold 2 conecta las secuencias, los alineamientos múltiples de secuencias y las representaciones de pares de residuos con la predicción de coordenadas tridimensionales, utilizando información evolutiva y geométrica mediante su arquitectura de red y su estrategia de entrenamiento. La predicción no deduce directamente de la secuencia una conformación nativa única cuya validez esté demostrada; las bases de datos de entrada, las plantillas, las versiones y el estado objetivo siguen influyendo en la interpretación de la investigación. La evaluación estructural presentada en el artículo y los usos biológicos posteriores deben explicarse por separado.[1] Highly accurate protein structure prediction with Alpha
2. La confianza local no equivale a una probabilidad de función
EMBL-EBI interpreta pLDDT como una confianza local por residuo, en una escala de 0 a 100. Los valores superiores a 90 suelen corresponder a una precisión local muy alta; los valores superiores a 70 suelen respaldar una predicción razonablemente buena del esqueleto principal, aunque algunas cadenas laterales pueden ser inexactas. Estas interpretaciones no significan que «esta proteína tiene una probabilidad del 90% de desempeñar cierta función», ni son barras de error medidas experimentalmente. No se puede dividir la puntuación entre 100 y tratarla arbitrariamente como la probabilidad de un suceso.[3] pLDDT: Understanding local confidence
3. Cómo interpretar los segmentos de baja confianza
Distintas regiones de una misma cadena proteica pueden presentar diferentes niveles de confianza. Una puntuación baja puede indicar incertidumbre en la predicción o estar relacionada con flexibilidad, desorden u otras condiciones; un mapa de colores por sí solo no permite determinar la causa concreta. Este artículo recomienda examinar las regiones locales en función de la pregunta de investigación e incorporar información independiente. Calcular un único promedio para toda la proteína puede ocultar las diferencias entre posiciones críticas y no críticas.[3] pLDDT: Understanding local confidence[1] Highly accurate protein structure prediction with Alpha
4. AlphaFold 3 amplía las entidades que pueden modelarse
AlphaFold 3 utiliza un módulo de difusión para generar directamente coordenadas atómicas y abordar de manera unificada una gama más amplia de interacciones biomoleculares. El artículo original también analiza el reto de que los métodos generativos produzcan estructuras aparentemente plausibles en regiones desordenadas, así como el diseño de entrenamiento empleado para afrontarlo. La ampliación de capacidades no implica que todas las conformaciones generadas sean correctas; las distintas tareas también tienen diferentes condiciones de muestreo, clasificación y evaluación.[2] Accurate structure prediction of biomolecular interacti
5. No se puede saltar de la predicción a la interacción y de esta a la función
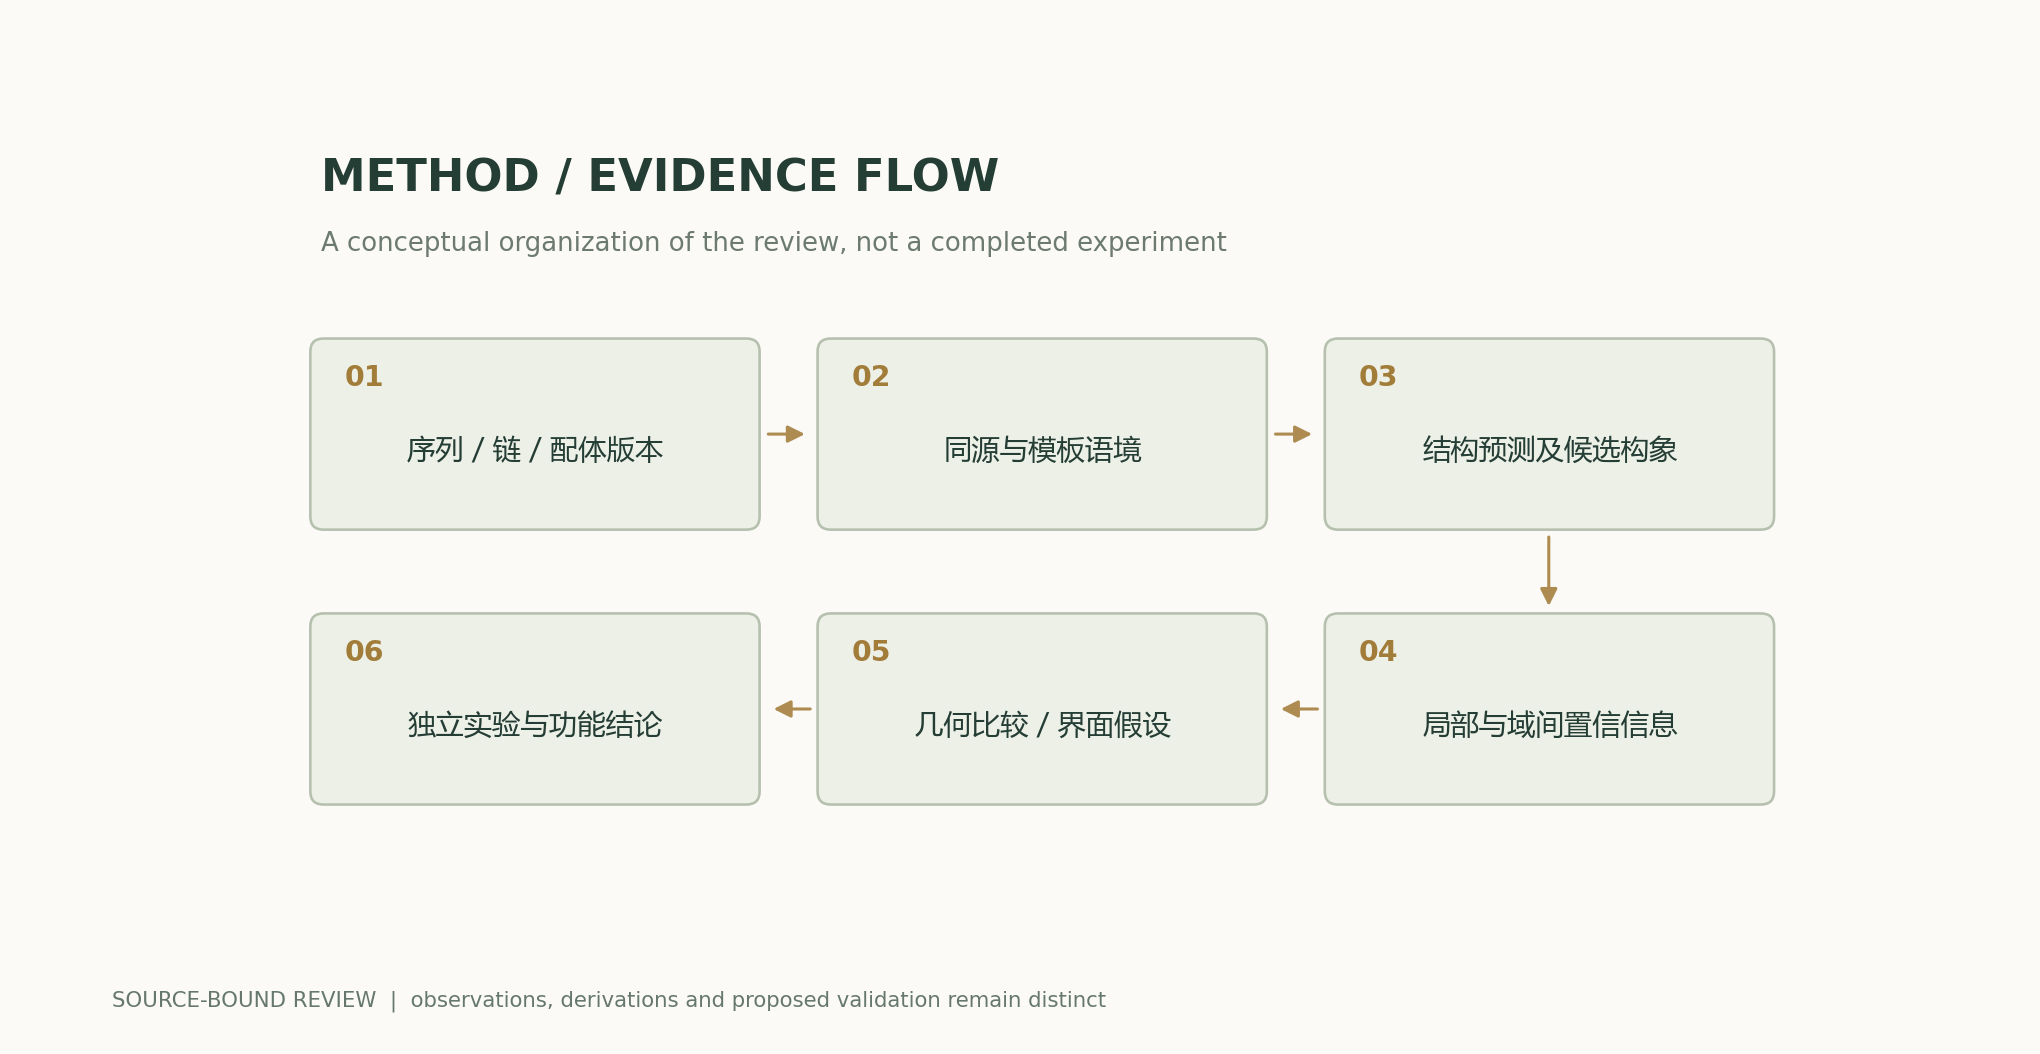
Una hipótesis estructural de alta confianza puede ayudar a formular preguntas experimentales, pero no basta por sí sola para demostrar la fuerza de unión, las velocidades de reacción o los efectos celulares. Además de la geometría local, las conformaciones relativas, las condiciones ambientales y la dinámica también afectan a la interpretación. La figura 1 organiza el flujo de evidencia entre predicción, información de confianza y experimentos independientes; la figura 2 es una matriz de dos dominios explícitamente construida. Cada categoría adicional de conclusiones científicas requiere mediciones independientes correspondientes.作者分析与复核建议 / Author analysis
6. Qué conservar de un resultado estructural computacional
Como mínimo, deben registrarse la secuencia y sus modificaciones, las versiones del modelo y de las bases de datos, las fuentes de las plantillas y los alineamientos, las semillas aleatorias, el número de muestreos, las reglas de clasificación, los indicadores de confianza y las salidas originales. Si solo se muestra la mejor conformación, debe explicarse cómo se seleccionó y si las demás candidatas concuerdan entre sí. La reproducción exige definir explícitamente «las mismas condiciones de ejecución»; no basta con conservar una representación estructural atractiva. Estas son recomendaciones para la lectura de la literatura y el mantenimiento de registros.作者分析与复核建议 / Author analysis
7. Cómo delimitar las conclusiones que puede respaldar este artículo
Este artículo resume los mecanismos de los modelos y las interpretaciones oficiales de los indicadores, sin emitir juicios sobre proteínas, variantes o fármacos concretos, y no ha ejecutado AlphaFold ni generado nuevas coordenadas. Los valores de la figura 2 de esta versión son enteramente construidos y sustituyen a la ilustración de bandas de color de confianza de la versión anterior; únicamente explican la diferencia entre información intradominio e interdominio. Ante nuevas afirmaciones científicas, debe recurrirse a las mediciones originales, las definiciones de los indicadores y las condiciones de la tarea, evitando tratar una imagen estructural como evidencia definitiva.[3] pLDDT: Understanding local confidence
La escala de aplicación de los indicadores es clave para su interpretación
Los indicadores de estructura local y los de posiciones relativas entre dominios se centran en distintas escalas espaciales. Aunque dos dominios sean muy estables individualmente, su disposición relativa puede ser incierta. Reducir todas estas cuestiones a una única puntuación media puede hacer que los lectores pasen por alto las relaciones que realmente afectan al juicio científico. Debe seleccionarse la información de confianza según la pregunta y conservarse las salidas originales, en lugar de mostrar únicamente una vista final embellecida.作者分析与复核建议 / Author analysis
Qué debe responder la validación posterior
Si una afirmación de investigación se refiere a una interfaz concreta o a un cambio funcional, la evidencia posterior debe abordar directamente esa afirmación. Deben distinguirse los resultados computacionales utilizados para proponer hipótesis de las nuevas mediciones empleadas para ponerlas a prueba, y evitar la justificación circular basada en una misma fuente. Las interpretaciones funcionales sin evidencia independiente deben mantener explícitamente su condición de hipótesis. Este artículo solo propone principios para organizar la evidencia; no proporciona procedimientos experimentales concretos ni extrapola a usos clínicos.作者分析与复核建议 / Author analysis
8. La confianza y el error conocido no son intercambiables
pLDDT proporciona información sobre la calidad local predicha por el modelo; no es una medición obtenida restando, átomo por átomo, las coordenadas predichas de una referencia verdadera conocida. PAE expresa la incertidumbre de las posiciones relativas bajo condiciones específicas de alineamiento y puede ayudar a distinguir situaciones en las que la estructura intradominio es relativamente fiable, pero la orientación interdominio es incierta. Una confianza local alta no implica que el ensamblaje global, la interfaz de unión o una conformación concreta sean correctos. Al interpretar estas magnitudes, deben conservarse la versión del modelo, las definiciones de las salidas y el contexto de la secuencia; las puntuaciones de distintos métodos o versiones no pueden tratarse directamente como probabilidades equivalentes sin una base de calibración.[1] Highly accurate protein structure prediction with Alpha[3] pLDDT: Understanding local confidence
9. Por qué el método de alineamiento cambia el error estructural
El error de coordenadas depende de qué grados de libertad se eliminan antes de la comparación. La RMSD tras un alineamiento rígido global se ve afectada por los movimientos flexibles entre dominios; alinear cada dominio por separado puede, en cambio, ocultar errores en sus posiciones relativas. Ambas comparaciones pueden ser pertinentes, pero responden a preguntas distintas. Deben especificarse el conjunto de átomos, los residuos ausentes, el tratamiento de la simetría y la estrategia de alineamiento, e informar tanto de los resultados locales como de los globales cuando sea necesario. Si existen múltiples conformaciones experimentales, una única referencia también puede resultar insuficiente para representar la distribución conformacional real.[1] Highly accurate protein structure prediction with Alpha
10. Qué inferencias siguen separando la estructura de la función
Una hipótesis estructural estática no puede demostrar por sí sola la fuerza de unión, las velocidades de reacción, la localización en condiciones celulares o los efectos clínicos. Las predicciones de complejos o ligandos pueden generar interfaces susceptibles de prueba, pero determinar si se produce unión, si esta se mantiene en las condiciones pertinentes y si modifica la función requiere experimentos específicos para cada cuestión. Los investigadores deben enumerar de antemano qué características estructurales se pondrán a prueba, qué observaciones se utilizarán para juzgarlas y qué explicaciones alternativas siguen siendo posibles. AF3 amplía las entidades modeladas, pero no elimina los requisitos relativos a la cobertura de datos, la diversidad conformacional o la validación experimental.[2] Accurate structure prediction of biomolecular interacti[1] Highly accurate protein structure prediction with Alpha
11. La verificación exige conservar las entradas y el contexto experimental
La versión de la secuencia, la información de homología, las fechas de las plantillas y las definiciones de cadenas y ligandos de las que depende la predicción influyen en su verificación. Al comparar enfoques, debe evitarse que la disponibilidad de la estructura objetivo o de información similar antes o después de la fecha de corte genere ventajas injustas. Los resultados experimentales también deben conservar registros de los constructos, las condiciones y los métodos de determinación estructural; las diferencias estructurales entre constructos distintos no pueden atribuirse simplemente a errores del modelo. En regiones de baja confianza pueden considerarse conjuntamente explicaciones como el desorden, la flexibilidad y los fallos de modelado, evitando equiparar directamente la incertidumbre con la ausencia de función.[1] Highly accurate protein structure prediction with Alpha[2] Accurate structure prediction of biomolecular interacti[3] pLDDT: Understanding local confidence
Ecuaciones fundamentales y derivaciones
(1) p y q son dos conjuntos de coordenadas; R y t eliminan los grados de libertad globales de cuerpo rígido. La selección de átomos y el alineamiento global o por dominios deben especificarse de antemano; esta medición es distinta de la confianza predicha por el modelo.
LaTeX
\mathrm{RMSD}=\min_{R,t}\sqrt{\frac1n\sum_{i=1}^n\|Rp_i+t-q_i\|_2^2}(2) T_j representa una transformación ilustrativa que alinea según las relaciones de referencia próximas a la posición j. PAE puede ayudar a investigar la incertidumbre de las posiciones relativas; esta ecuación solo explica las condiciones de alineamiento y no es una fórmula de implementación ni de calibración.
LaTeX
\Delta_{ij}=\left\|T_j(p_i)-q_i\right\|_2(3) Estos registros deben conservarse por separado; la existencia de uno no puede convertirse automáticamente en la validación de los demás.
LaTeX
\mathrm{Evidence}=\{\mathrm{input\ version},\mathrm{prediction},\mathrm{confidence},\mathrm{experimental\ observation}\}Flujo de métodos y evidencia
Figuras analíticas y ejemplos numéricos
Ejemplo resuelto que puede recalcularse
La matriz construida fija los valores intradominio en 2, los interdominio en 12 y los de la diagonal en 0, para distinguir la información local de la orientación relativa. No es una salida de PAE de ninguna proteína, y sus colores no permiten inferir unión, función ni eficacia farmacológica.
Comparación de métodos
| Método o juicio | Variables controladas y mediciones | Condiciones de fallo e interpretación |
|---|---|---|
| Confianza local | Conservar la definición de la puntuación y la versión de la predicción; examinar por regiones | Una calidad local alta no demuestra que el complejo global sea correcto |
| PAE o relaciones interdominio | Examinar los bloques de la matriz según la relación de alineamiento especificada | La fiabilidad intradominio no garantiza una orientación interdominio determinada |
| Error estructural basado en coordenadas | Especificar la referencia, el conjunto de átomos y el método de alineamiento | Una única RMSD puede ocultar errores locales o de ensamblaje |
| Función e interacciones | Diseñar experimentos independientes para la unión, la actividad o los fenotipos celulares | La visualización estructural no es por sí misma evidencia funcional |
Plan de verificación y experimentación
- Conservar la secuencia exacta, el constructo, las cadenas y los ligandos, la versión del modelo, los parámetros y las fechas de las plantillas; crear un nuevo registro cuando cambie la versión de las entradas.
- Examinar por separado la confianza local y la incertidumbre interdominio, sin sustituir el análisis de interfaces, regiones flexibles y sitios críticos por una puntuación global.
- Si existe una referencia experimental, fijar el conjunto de átomos, el tratamiento de la simetría y el esquema de alineamiento, e informar por separado de los indicadores globales y locales pertinentes.
- Proponer hipótesis estructurales que puedan refutarse experimentalmente y definir de antemano las mediciones, los controles y las reglas para determinar si reciben o no respaldo.
- Conservar por separado las condiciones experimentales de unión, actividad y fenómenos celulares, y registrar los resultados negativos y las explicaciones alternativas.
- Para cada conclusión funcional, indicar individualmente si procede de una predicción, de la literatura existente o de experimentos reales del trabajo actual; este artículo solo proporciona métodos de verificación.
Ámbito de aplicación y limitaciones
- La matriz ilustrativa no es una predicción de ninguna proteína real.
- La confianza no puede sustituir a los experimentos estructurales o funcionales.
- Las conformaciones, las entradas y las condiciones experimentales afectan a las comparaciones.
- No se aportan nuevos experimentos moleculares ni juicios sobre eficacia farmacológica o efectos clínicos.
Correspondencia entre fuentes primarias y afirmaciones
- Highly accurate protein structure prediction with AlphaFoldJumper et al. · 2021-07-15Nature 2021; network, Fig. 2 and limitations
- Accurate structure prediction of biomolecular interactions with AlphaFold 3Abramson et al. · 2024-05-08Nature 2024; diffusion module and limitations
- pLDDT: Understanding local confidenceEMBL-EBI Training · Official AlphaFold training; local confidence interpretation
Citación y exportación del artículo
BibTeXRISCSL JSONTXTArtículo JSON
Autor, versión y fuentes
Revisión de investigación asistida por IA; Codex (IA) redactó el artículo y realizó las derivaciones analíticas basándose en la literatura primaria indicada. Este sitio no dispone de registros de revisión por pares independiente ni de experimentos originales con modelos para este artículo.
Revisión del rendimiento del lector: las páginas ya leídas también se reutilizan cuando una respuesta HEAD reciente devuelve 200 y el ETag coincide. El texto principal, las ecuaciones, las fuentes y los datos de las figuras científicas conservan el contenido de la versión anterior.
La portada conceptual está separada de los diagramas científicos; las figuras científicas se calculan a partir de ecuaciones disponibles públicamente y supuestos explícitos, y todos los resultados de los artículos originales se atribuyen a sus fuentes.
Autor, versión e historial de correcciones · /guides/alphafold-evidence-and-confidence/v5/
Fuentes de la portada y de las figuras científicas · Datos, fuentes y supuestos · Historial de publicación y versiones
Revisión de la fuente: 6251a250b27bb8b449f59b392f81abd355383770