
Resumen
La predicción estructural multicomponente integra proteínas, ácidos nucleicos, moléculas pequeñas y modificaciones en un mismo problema de coordenadas, pero una conformación creíble de un complejo sigue sin constituir un mecanismo completo de interacción. Este artículo combina el modelado conjunto de AlphaFold 3 con las pruebas de validez geométrica de PoseBusters y propone cuatro niveles de evaluación: si las coordenadas concuerdan con las observaciones, si se satisfacen las restricciones químicas, si existe unión real en las condiciones objetivo y si la unión explica la función. Además, utilizamos ejemplos analíticos de ocupación y selección de candidatos para mostrar por qué una puntuación estructural alta no puede, por sí sola, responder preguntas sobre afinidad o mecanismo. En este artículo no se realizaron predicciones de moléculas reales ni experimentos de laboratorio; los valores de las figuras ilustran la identificabilidad y el diseño de la evaluación.[1] Accurate structure prediction of biomolecular interacti[2] PoseBusters: AI-based docking methods fail to generate
Traducción del resumen original en inglés
La predicción conjunta de estructuras biomoleculares cambia la unidad de inferencia de un plegamiento aislado a un complejo de moléculas que interactúan. Esta revisión distingue la concordancia geométrica, la validez química, la afinidad y el mecanismo celular. Utilizando AlphaFold 3 y PoseBusters como evidencia complementaria, derivamos un ejemplo de ocupación de dos estados y un análisis de selección de candidatos erróneos. Las figuras numéricas son construcciones analíticas, no predicciones para una molécula real. Un protocolo prospectivo separa la novedad estructural, la selección de poses y la validación ortogonal de la unión.
1. La pregunta científica ha pasado de un plegamiento aislado a una configuración conjunta condicionada
AlphaFold 3 utiliza una arquitectura de difusión para abordar conjuntamente distintos tipos de biomoléculas, lo que permite al modelo proporcionar directamente las coordenadas del complejo. En comparación con el plegamiento de una proteína aislada, las entradas también implican condiciones relativas a los componentes, los estados químicos y las entidades que interactúan. Los investigadores deben especificar primero las condiciones experimentales de la entidad cuya estructura se predice: si el constructo está completo, si hay cofactores y cómo se especifican las modificaciones y la protonación. Si las condiciones difieren, incluso dos conjuntos de coordenadas discordantes pueden corresponder, cada uno, a un estado plausible. Las salidas del modelo deben vincularse con la definición de la muestra, la resolución experimental y la procedencia de los componentes, en lugar de conservar únicamente una atractiva vista tridimensional.[1] Accurate structure prediction of biomolecular interacti[3] Highly accurate protein structure prediction with Alpha
2. Un error bajo en las coordenadas y la validez química son dimensiones de medición distintas
PoseBusters parte de la observación de que algunas salidas de los primeros métodos de acoplamiento basados en aprendizaje pueden presentar longitudes de enlace, planaridad o quiralidad poco plausibles, o colisiones atómicas, aun cuando se aproximen a la pose de referencia. Por tanto, la similitud de coordenadas y la validez fisicoquímica deben comunicarse conjuntamente. Ese estudio se refiere a los métodos y conjuntos de prueba que comparó en su momento y no puede ampliarse hasta convertirlo en un veredicto sobre todos los modelos posteriores; del mismo modo, los avances de modelos más recientes en determinadas evaluaciones comparativas no eliminan la necesidad de comprobaciones geométricas. Las tablas de evaluación deben separar en columnas independientes el error de alineamiento con la referencia, la geometría interna del ligando y las colisiones con el receptor, evitando que una puntuación compuesta oculte errores de naturaleza distinta.[2] PoseBusters: AI-based docking methods fail to generate [1] Accurate structure prediction of biomolecular interacti
3. La identificabilidad de una interacción depende de lo observado
Los propios experimentos estructurales también son selectivos: las condiciones de cristalización, el estado congelado y la selección de muestras influyen en las conformaciones observadas. Sobre esta base, este artículo propone un marco analítico en el que las condiciones de entrada, las estructuras de referencia y las lecturas funcionales formen tres tablas relacionadas. Si solo se pide al modelo reconstruir un complejo ya unido, responde a un problema de coordenadas condicionado; para inferir si una muestra no unida se unirá, también es necesario compararla con el estado no unido y con otros estados competidores. Sustituir implícitamente esta segunda pregunta por la primera puede hacer que la evaluación parezca exitosa sin resolver el problema termodinámico o de selectividad que realmente interesa al investigador.作者分析与复核建议 / Author analysis
4. Derivación de este artículo: la ocupación explica por qué una pose no equivale a la afinidad
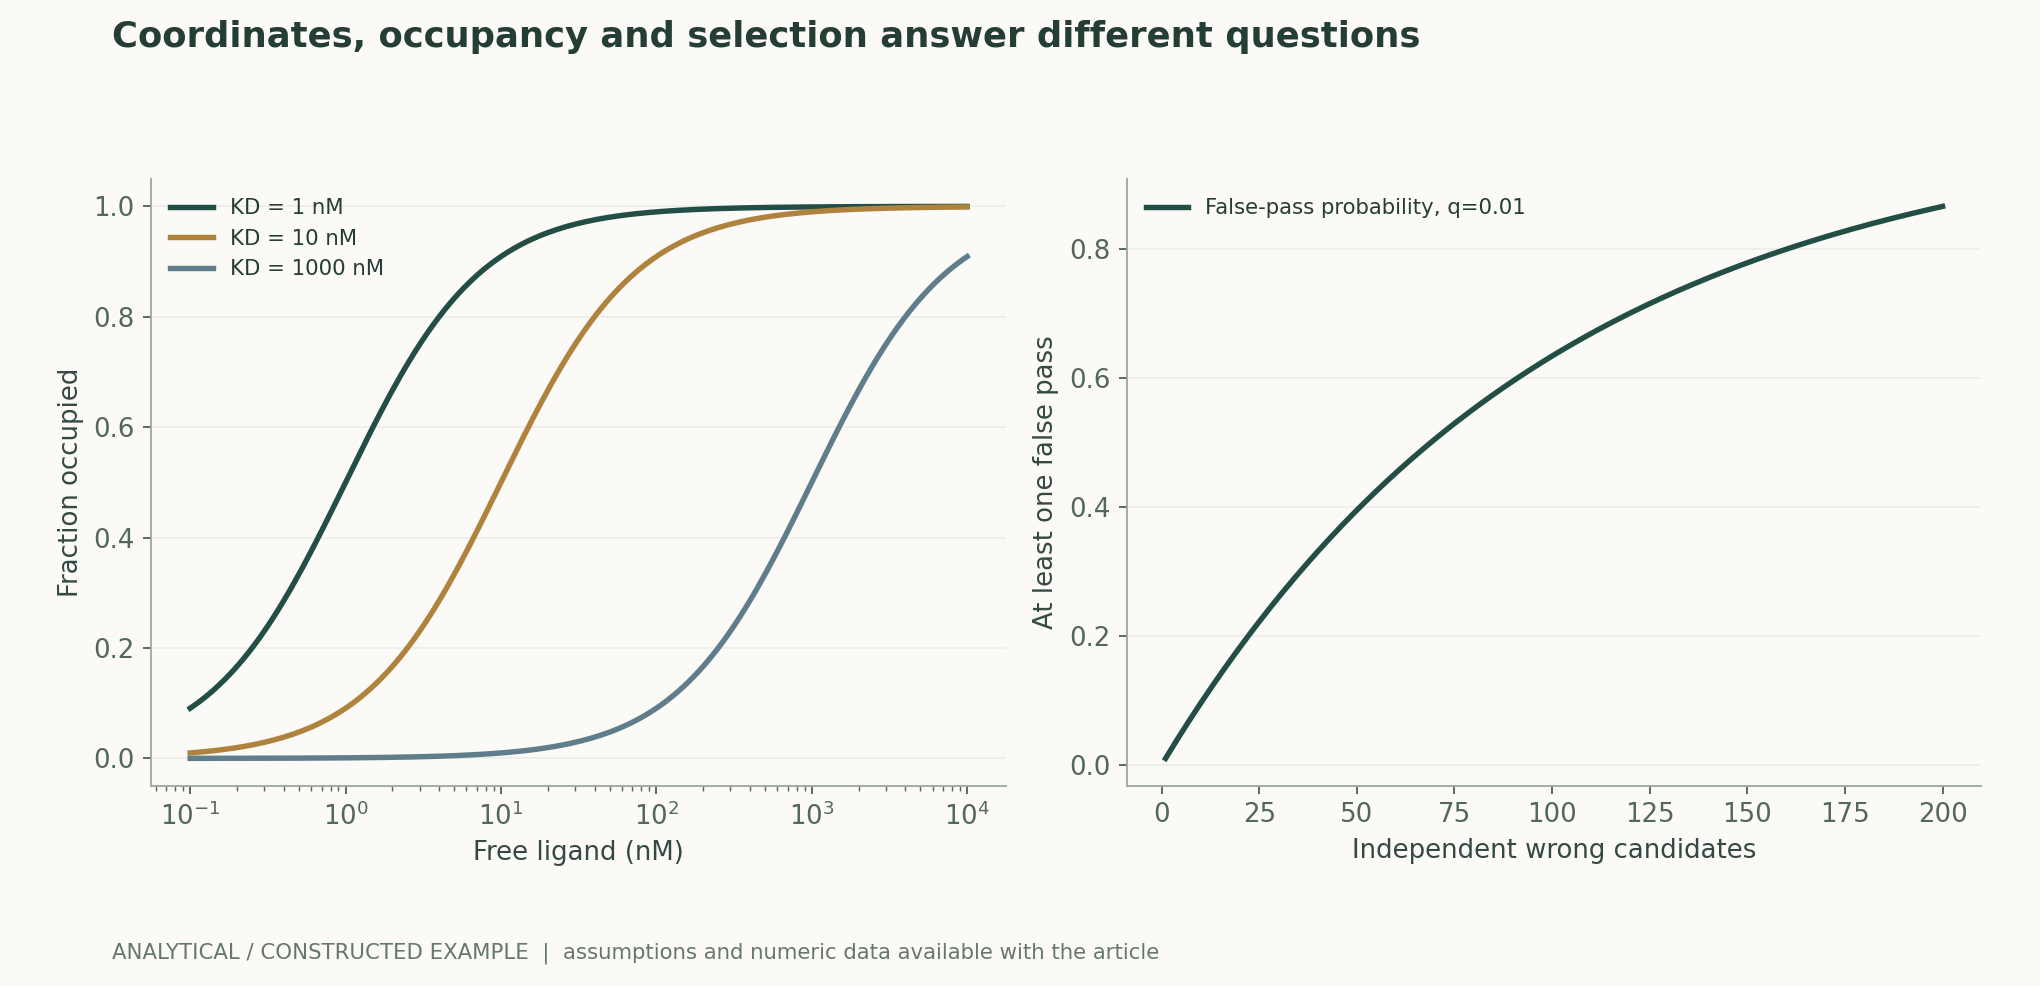
Consideremos el equilibrio más sencillo de un único sitio: el blanco libre y el ligando forman un complejo, sin cooperatividad, competencia ni agotamiento del ligando. La ocupación depende únicamente del cociente entre la concentración de ligando libre y la constante de disociación. Aunque dos candidatos produzcan poses de unión de apariencia similar, una diferencia de mil veces entre sus constantes de disociación puede dar lugar a una ocupación casi completa o casi nula a la misma concentración. Esta figura utiliza únicamente tres constantes hipotéticas, 1, 10 y 1000 nM, para trazar las curvas; con una concentración de ligando libre de 10 nM, las ocupaciones respectivas son aproximadamente 0.909, 0.500 y 0.0099. Este contraejemplo no implica ninguna proteína real, pero basta para demostrar que la existencia de coordenadas no determina la fuerza de unión.作者分析与复核建议 / Author analysis
5. La confianza requiere recalibración según la pregunta que se pretende responder
La confianza local y la incertidumbre de las posiciones relativas de AlphaFold sirven para interpretar predicciones estructurales, no como probabilidades universales para todas las propiedades posteriores. Si el objetivo de la investigación es determinar si una interfaz existe realmente, la calibración debe dirigirse a ese evento; si se pretende predecir el cambio de afinidad causado por una mutación concreta, el objeto de calibración vuelve a ser distinto. Copiar un número de una página estructural a una tabla de priorización de fármacos no completa automáticamente la transferencia entre tareas. Recomendamos reservar un conjunto de calibración ajeno a la misma familia estructural y representar por separado la capacidad de ordenación, la fiabilidad y las curvas de rechazo frente a cobertura; sin mediciones externas, las puntuaciones solo pueden sustentar la priorización de candidatos y no pueden interpretarse como probabilidades de éxito de la acción.[1] Accurate structure prediction of biomolecular interacti[3] Highly accurate protein structure prediction with Alpha
6. Análisis de este artículo: cuantos más candidatos haya, más necesario es publicar las reglas de selección
El muestreo repetido ayuda a cubrir configuraciones factibles, pero la puntuación del mejor candidato está sujeta a un efecto de selección. Si cada candidato incorrecto supera de forma independiente un filtro imperfecto con una probabilidad de 1%, la probabilidad de obtener al menos una aceptación falsa tras evaluar 100 candidatos es aproximadamente 63.4%. Los candidatos reales suelen estar correlacionados, por lo que este modelo de independencia no estima la tasa real de falsos positivos; muestra por qué es necesario registrar el presupuesto de búsqueda. Al publicar, deben proporcionarse la cantidad de candidatos generados, las reglas de eliminación de duplicados, los umbrales de filtrado y el procedimiento de selección final, y debe comunicarse el rendimiento en pruebas externas que no hayan intervenido en la selección. De lo contrario, no puede distinguirse la capacidad del método de un resultado afortunado obtenido mediante intentos repetidos.作者分析与复核建议 / Author analysis
7. Las particiones según novedad deben abarcar familias de proteínas, esqueletos de ligandos y similitud de interfaces
Las comparaciones de AF3 abarcan varias clases de interacción, mientras que PoseBusters destaca la distancia entre las entidades de prueba y la distribución de entrenamiento. Ambos sugieren que la evaluación debe conservar información sobre las particiones temporales y la similitud estructural. Este artículo recomienda estratificar simultáneamente por secuencia del receptor, bolsillo de unión, esqueleto del ligando e interfaz del complejo, en lugar de dividir aleatoriamente solo según los identificadores de los archivos estructurales. Los registros repetidos del mismo ligando en bolsillos muy similares pueden hacer que la supuesta extrapolación se aproxime más a una interpolación. Deben publicarse la similitud con el vecino más cercano en cada nivel y los casos fallidos, y comunicarse los subconjuntos fáciles y difíciles, en vez de ocultar la cola larga en promedios agregados.[1] Accurate structure prediction of biomolecular interacti[2] PoseBusters: AI-based docking methods fail to generate
8. Solo las mediciones ortogonales permiten avanzar de las hipótesis estructurales hacia los mecanismos
Una cadena de validación convincente debe establecer primero la identidad del material y después comprobar por separado la unión, la estructura y la función. Las lecturas de unión directa, los experimentos de competencia o mutación, las observaciones estructurales y los efectos celulares responden a preguntas diferentes; cualquiera de ellos puede verse afectado por la concentración, la expresión, la agregación o el fondo de la medición. Este artículo no ofrece recetas experimentales, sino relaciones entre evidencias: los controles deben excluir al menos una explicación alternativa, las mutaciones deben interpretarse en los niveles estructural y de expresión, y los cambios funcionales no deben atribuirse únicamente a partir de puntuaciones predichas. Solo cuando estas mediciones se restringen mutuamente bajo condiciones explícitas puede avanzarse de un modelo visualizado a un mecanismo molecular comprobable.作者分析与复核建议 / Author analysis
9. Comparación prospectiva propuesta en este artículo: fijar las versiones antes de examinar entidades nuevas
La siguiente investigación podría fijar las versiones del receptor, el ligando y el evaluador antes de la predicción, e incorporar los complejos de nueva publicación según su fecha. El criterio de valoración principal sería la tasa de aprobación conjunta de la geometría de la interfaz y la validez física; el secundario, la ordenación por afinidad pertinente para la tarea. Ninguno debe sustituir al otro. Cada familia de receptores debe constituir un conglomerado estadístico, y deben registrarse todas las muestras, no solo las imágenes de los ganadores. Si los subconjuntos de alta confianza siguen mostrando colisiones frecuentes o no se transfieren a mediciones externas de unión, los problemas deben atribuirse, según corresponda, a la representación, la calibración o la falta de correspondencia entre tareas, en lugar de mejorar la apariencia de las conclusiones mediante ajustes posteriores del conjunto de prueba.作者分析与复核建议 / Author analysis
Suplemento técnico A · Qué puede ocultar el alineamiento de cuerpo rígido
El alineamiento elimina primero la traslación y la rotación globales, por lo que el RMSD mide diferencias geométricas internas bajo la correspondencia elegida. Si se alinea el complejo entero, un dominio grande y rígido puede dominar el ajuste por mínimos cuadrados, y los errores de una interfaz de unión menor pueden diluirse en el promedio; si solo se alinea el bolsillo, pueden ocultarse cambios conformacionales distantes. Este artículo recomienda calcular conjuntamente el error del complejo completo, el error del ligando con el marco del receptor fijado y el error de los contactos de la interfaz, resolviendo primero las correspondencias equivalentes de los átomos simétricos. La región de alineamiento no es un detalle de implementación, sino una definición de la medición que determina la pregunta científica. Los errores de dos modelos solo son comparables cuando la correspondencia atómica, el tratamiento de los datos ausentes y los pesos son idénticos.作者分析与复核建议 / Author analysis
Suplemento técnico B · La energía libre compara conjuntos estadísticos
Una única conformación de baja energía solo describe una posición en el paisaje energético; la energía libre de unión también incluye los pesos estadísticos de las conformaciones accesibles. Si el estado no unido dispone de muchas conformaciones y la unión lo restringe a unos pocos estados, puede existir un coste entrópico considerable incluso cuando la energía de interacción de la pose de unión es favorable. Este artículo lo explica mediante un cociente de funciones de partición: el peso de un estado requiere integrar sobre las configuraciones microscópicas permitidas, y la conformación con mayor puntuación no puede sustituir a toda la integral. Las diferencias de protonación, disolvente y estado estándar también modifican las entidades comparadas. Por ello, las constantes de disociación de las curvas de ocupación son entradas independientes y no pueden calcularse retrospectivamente a partir de la forma molecular de la portada o de la confianza local.作者分析与复核建议 / Author analysis
Suplemento técnico C · Comprobar las interpretaciones de mutaciones mediante diferencias en un ciclo termodinámico
Para el tipo silvestre y el mutante de un mismo sistema, observar los estados unido y no unido de ambos permite construir un ciclo termodinámico y comparar los distintos efectos de la mutación sobre la energía libre de los dos estados. Una explicación basada únicamente en cambios de los contactos de la interfaz debe considerar también si la mutación altera la conformación no unida, la expresión o la estabilidad global. Este artículo propone almacenar las mediciones identificando por separado los cuatro estados y mantener como desconocido cualquier término ausente. Aunque cambie una lectura funcional, no puede atribuirse de manera unívoca a un enlace de hidrógeno predicho concreto sin esos controles. El valor del ciclo consiste en precisar qué información adicional hace falta, no en permitir al modelo completar cifras que no se han medido.作者分析与复核建议 / Author analysis
Suplemento técnico D · Un contraejemplo mínimo para distinguir calibración y ordenación
Supongamos que dos evaluadores de interfaces ordenan todos los candidatos exactamente igual, pero uno concentra las puntuaciones alrededor de 0.55, mientras que el otro asigna 0.99. Sus métricas de ordenación pueden ser idénticas, pero utilizar las puntuaciones como probabilidades conduce a decisiones distintas. Antes de interpretar las puntuaciones de confianza como probabilidades de éxito, deben compararse sus intervalos con las frecuencias observadas en candidatos independientes; incluso una mera transformación monótona requiere recalibración. Este artículo recomienda publicar conjuntamente las curvas de ordenación, fiabilidad y rechazo frente a cobertura, indicando el número de muestras de cada intervalo. Una puntuación que solo sea buena para priorizar sigue siendo valiosa, pero debe incorporarse al proceso de investigación como herramienta de ordenación.作者分析与复核建议 / Author analysis
10. Conclusión: las coordenadas conjuntas son un punto de partida para investigar mecanismos
El progreso de este campo ha ampliado el espacio molecular que puede modelarse conjuntamente y ha mejorado la calidad de las hipótesis que pueden priorizarse para su comprobación. La valoración central de este artículo es que, cuanto más próximo esté un criterio de valoración a la función, menos podrá la estructura por sí sola aportar la evidencia necesaria. Una entrega completa debe permitir al lector volver a las definiciones químicas de entrada, las entidades de referencia, el conjunto completo de candidatos, las reglas de selección y las mediciones independientes. Reconocer estos niveles no reduce el valor de los modelos estructurales; por el contrario, los criterios de valoración identificables y los contraejemplos cuyo cálculo puede reproducirse permiten que los modelos contribuyan más en las etapas que realmente dominan y convierten los fallos en indicios concretos para la siguiente ronda de mejora metodológica.作者分析与复核建议 / Author analysis
Ecuaciones fundamentales y derivaciones
(1) Error de coordenadas tras el alineamiento óptimo de cuerpo rígido; la correspondencia atómica, la simetría y la región de alineamiento deben especificarse previamente.
LaTeX
\operatorname{RMSD}=\min_{R,t}\sqrt{\frac1N\sum_{i=1}^{N}\|Rx_i+t-y_i\|^2}(2) Modelo de ocupación de un único sitio en equilibrio y con concentración conocida de ligando libre; no describe cooperatividad ni cinética.
LaTeX
K_D=\frac{[P][L]}{[PL]},\qquad \theta=\frac{[L]}{K_D+[L]}(3) La concentración del estado estándar C° hace adimensional el argumento del logaritmo; la energía libre estándar de unión no puede obtenerse directamente de una puntuación estructural.
LaTeX
\Delta G^\circ=RT\ln\!\left(\frac{K_D}{C^\circ}\right)(4) Ejemplo analítico del efecto de selección entre candidatos incorrectos independientes; para q=0.01 y m=100, el valor es aproximadamente 0.634; no es una medición empírica del modelo.
LaTeX
P(\text{at least one false pass})=1-(1-q)^mFlujo de métodos y evidencia
Figuras analíticas y ejemplos numéricos
Ejemplo resuelto con cálculo reproducible
Con una concentración de ligando libre de 10 nM, las tres ocupaciones hipotéticas son 0.90909, 0.5 y 0.009901; la probabilidad de al menos una aceptación falsa entre 100 candidatos incorrectos independientes es 0.633968. No corresponden a ninguna molécula real.
Comparación de métodos
| Criterio de valoración de la investigación | Qué debe fijarse o medirse | Qué no puede inferirse de él |
|---|---|---|
| Recuperación de la conformación | Correspondencia atómica, referencia y reglas de alineamiento | Que se conoce la afinidad |
| Validez física | Comprobaciones de enlaces, quiralidad, colisiones y energía | Que la pose es necesariamente correcta |
| Credibilidad de la interfaz | Calibración fuera de la familia y ejemplos negativos | Que la función celular está demostrada |
| Unión en equilibrio | Concentración, estado químico y condiciones de medición | Que el mecanismo de acción es único |
| Atribución funcional | Controles de expresión, competencia y mecanismos alternativos | Que todos los detalles estructurales son correctos |
| Ganancia de la búsqueda | Todos los candidatos, el presupuesto y las reglas de selección | Que el número de muestras independientes equivale al número de intentos de muestreo |
Plan de verificación y experimentación
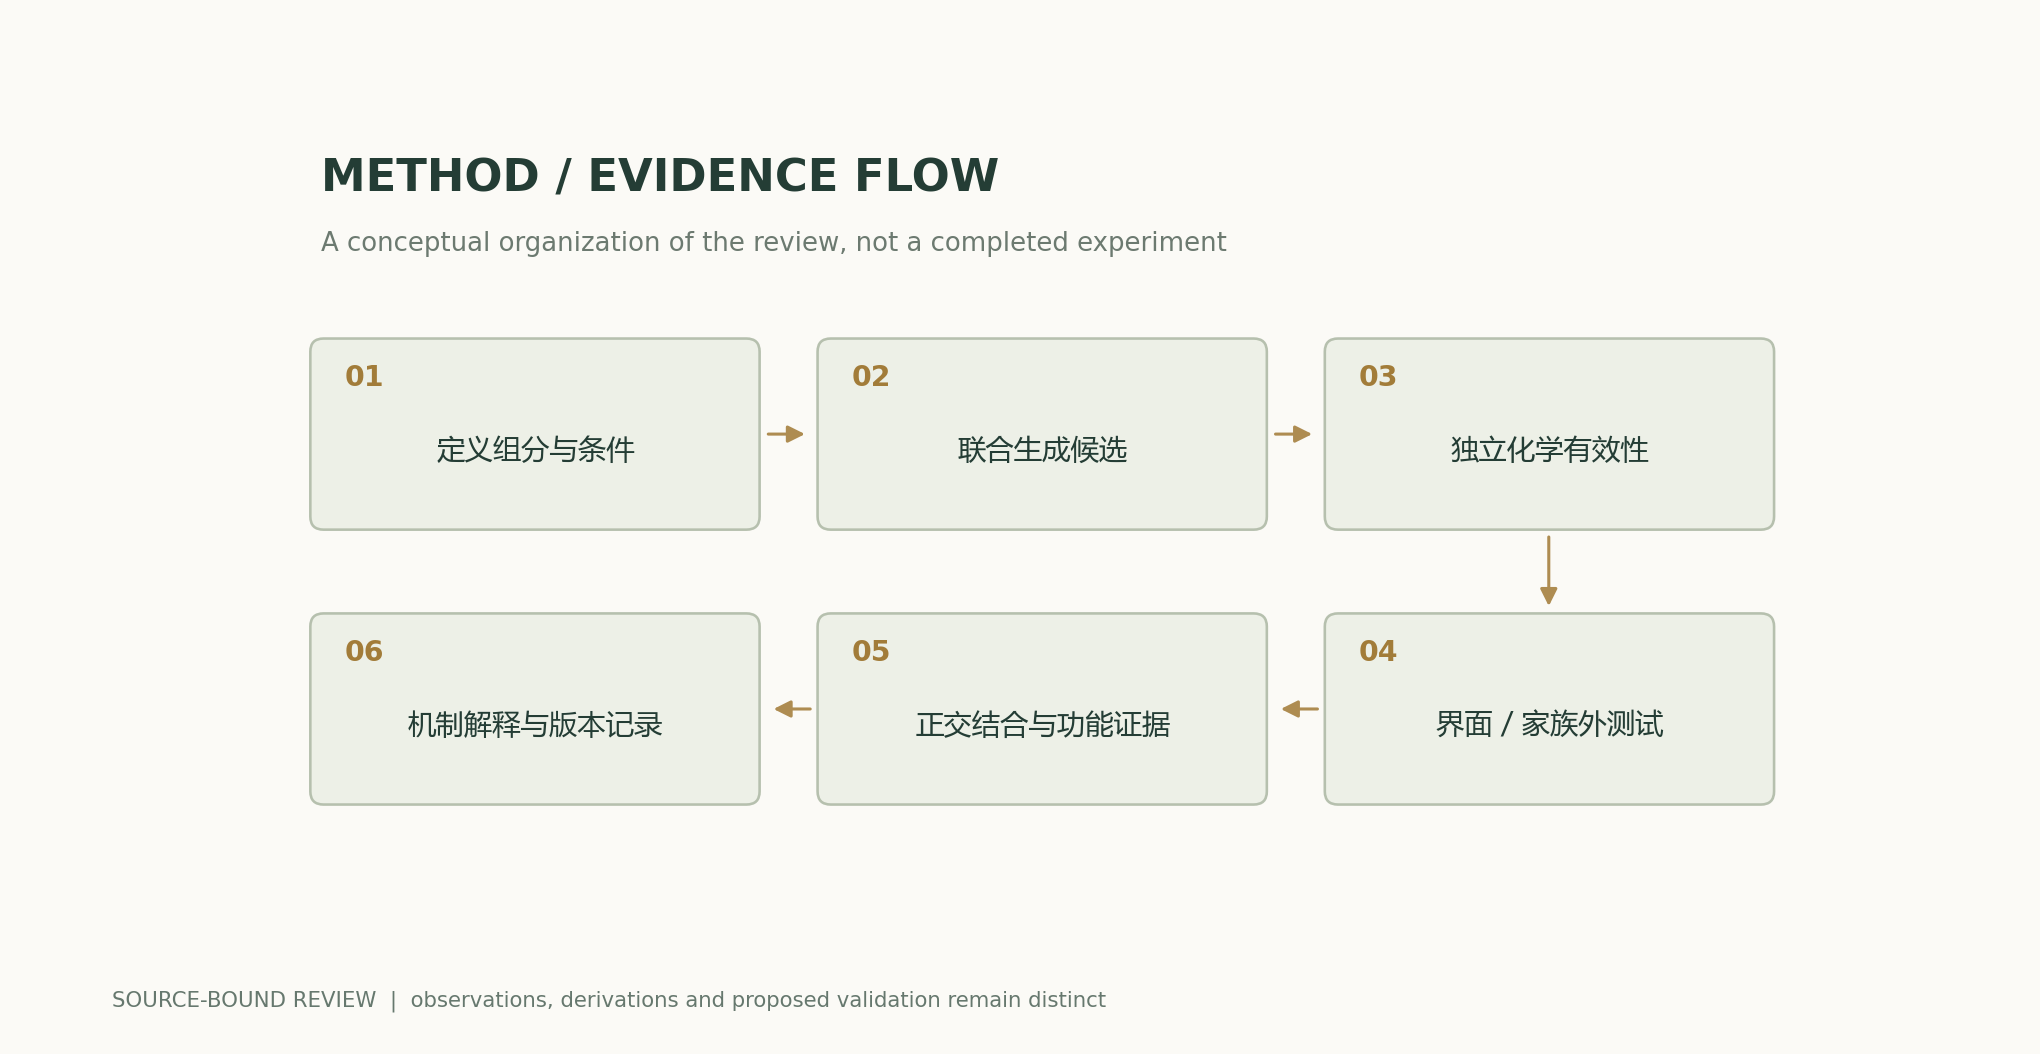
- Fijar el modelo, los componentes químicos de entrada, las modificaciones y todas las versiones del preprocesamiento, y conservar un resumen.
- Definir previamente cuatro clases de criterios de valoración —estructura, validez, unión y función— y sus respectivos criterios de fallo.
- Realizar particiones estratificadas por tiempo, familia del receptor, esqueleto del ligando y similitud del bolsillo, conservando la información de los vecinos más cercanos.
- Guardar todas las muestras, semillas aleatorias, procedimientos de eliminación de duplicados, ordenaciones y motivos de exclusión.
- Realizar primero comprobaciones geométricas independientes y después calcular los errores de coordenadas de la interfaz y del ligando conforme a reglas fijas.
- Cuantificar la incertidumbre utilizando familias de receptores independientes como conglomerados estadísticos y comunicar por separado los subconjuntos difíciles y negativos.
- Validar las lecturas externas de unión por separado de los criterios de valoración estructurales; mantener el resultado como desconocido cuando no haya lecturas.
- Entregar entradas, candidatos, código de análisis y registros de correcciones; no registrar ejemplos analíticos como experimentos con moléculas reales.
Ámbito de aplicación y limitaciones
- El modelo de ocupación solo es aplicable bajo los supuestos explícitos de equilibrio de un único sitio.
- El cálculo de falsos positivos entre candidatos supone independencia; las muestras estructurales reales suelen estar correlacionadas.
- En este artículo no se ejecutó AF3 ni se realizaron simulaciones de dinámica molecular, experimentos de afinidad o experimentos celulares.
- Tanto las estructuras de referencia como las mediciones de afinidad dependen de las condiciones y no pueden considerarse una verdad de referencia libre de errores.
- Las fuentes existentes comparan métodos en sus respectivos momentos y tareas; no constituyen una clasificación de todos los métodos actuales.
Evidencia de los estudios originales y su ámbito de aplicación
| Resultados de los estudios originales | Ámbito de aplicación | Fuente y ubicación |
|---|---|---|
| Predicción conjunta de estructuras de complejos que incluyen proteínas, ácidos nucleicos, moléculas pequeñas y otros componentes. | Tarea de coordenadas; no proporciona directamente afinidades experimentales para todos los sistemas. | Predicción precisa de la estructura de interacciones biomoleculares con AlphaFold 3Resumen y figura 1 |
| La similitud geométrica y la validez química deben comprobarse conjuntamente. | Se aplica a los métodos y datos evaluados en el artículo original; no es una clasificación universal de los métodos posteriores. | PoseBusters: los métodos de acoplamiento basados en IA no logran generar poses físicamente válidas ni generalizar a secuencias nuevasResumen y comprobaciones de plausibilidad |
Preguntas de investigación que merece la pena comprobar
- ¿Puede la confianza en la interfaz predecir fallos frente a mediciones estructurales independientes en familias de receptores no vistas?
- Una vez controlado el presupuesto de búsqueda, ¿contribuye más a la tasa de aprobación conjunta la diversidad del muestreo o el sistema de ordenación?
- ¿Pueden las mejoras en las comprobaciones de validez estructural producir ganancias cuantificables en criterios externos de valoración de la unión?
Correspondencia entre fuentes primarias y afirmaciones
- Accurate structure prediction of biomolecular interactions with AlphaFold 3Abramson et al. · 2024-05-08Nature 2024; diffusion module and limitations
- PoseBusters: AI-based docking methods fail to generate physically valid poses or generalise to novel sequencesButtenschoen, Morris and Deane · 2024Physical validity tests, benchmark scope and sequence novelty; not a benchmark of every later model.
- Highly accurate protein structure prediction with AlphaFoldJumper et al. · 2021-07-15Nature 2021; network, Fig. 2 and limitations
Cita y exportación del manuscrito
BibTeXRISCSL JSONTXTArtículo JSON
Autor, versión y fuentes
Revisión de investigación documentada y análisis original redactados por Codex (IA). Los experimentos de los artículos originales corresponden a sus respectivos equipos de investigación; los cálculos de este artículo solo comprueban las ecuaciones enumeradas y los supuestos explícitos. Este sitio aún no dispone de registros de revisión por pares independiente de este artículo ni de modelos originales, experimentos clínicos o experimentos físicos asociados a él.
Primera publicación: especial en profundidad sobre IA y descubrimiento científico; se conservan las fuentes de cada sección y la separación entre la evidencia de los estudios originales y el análisis del autor.
La portada conceptual fue generada por ImageGen. Las figuras científicas se elaboraron con el código y los archivos numéricos adjuntos; sus leyendas especifican individualmente los supuestos y las definiciones de medición.
Fuentes de la portada y de las figuras científicas · Datos, fuentes y supuestos · Python · Código de cálculo reproducible · Historial de publicación y versiones
Revisión de la fuente: b7b48f7205d705b2a3d3e8de0be5e1b458e4869c