
要旨
多成分構造予測は、タンパク質、核酸、小分子、修飾を同じ座標問題の中に組み込む。しかし、信頼できる複合体の立体配座も、それだけでは完全な相互作用機構ではない。本稿は、AlphaFold 3 の共同モデリングとPoseBustersによる幾何学的妥当性の検証を組み合わせ、座標が観測と一致するか、化学的制約が満たされるか、対象条件下で実際に結合するか、その結合が機能を説明するか、という四層の判断を提案する。さらに、占有率と候補選択の解析例を用いて、高い構造スコアだけでは親和性や機構に関する問いに答えられない理由を示す。本稿では実在分子の予測もウェット実験も実施しておらず、図中の数値は識別可能性と評価設計を説明するためのものである。[1] Accurate structure prediction of biomolecular interacti[2] PoseBusters: AI-based docking methods fail to generate
原文英語要旨の日本語訳
生体分子構造の共同予測は、推論の単位を単独のフォールドから相互作用する複合体へと変える。本総説は、幾何学的一致、化学的妥当性、親和性、細胞内機構を区別する。AlphaFold 3 とPoseBustersを相補的なエビデンスとして用い、二状態の占有率の例と誤候補の選択に関する分析を導出する。数値図は解析的に構成したものであり、実在分子に対する予測ではない。前向きプロトコルでは、構造的新規性、ポーズ選択、直交的な結合検証を分離する。
1. 科学的問いは単独のフォールドから条件付きの共同配置へと移行した
AlphaFold 3 は拡散アーキテクチャによって多様な生体分子を共同で扱い、複合体の座標を直接出力できる。単独のタンパク質の折りたたみと比べ、入力には成分、化学状態、相互作用相手などの条件も暗黙に含まれる。研究者はまず、どの実験条件における対象を予測するのかを明示しなければならない。すなわち、コンストラクトは完全か、補因子は存在するか、修飾とプロトン化をどのように指定するかである。条件が異なれば、二組の座標が一致しなくても、それぞれが妥当な状態に対応している可能性がある。モデルの出力は、見栄えのよい三次元表示だけを保存するのではなく、試料の定義、実験の分解能、成分の由来と結び付けるべきである。[1] Accurate structure prediction of biomolecular interacti[3] Highly accurate protein structure prediction with Alpha
2. 小さな座標誤差と化学的妥当性は別々の測定軸である
PoseBustersの出発点は、初期の学習ベースのドッキング出力の一部では、参照ポーズに近くても、結合長、平面性、キラリティーが不合理であったり、原子間衝突が存在したりするという点にある。したがって、座標類似性と物理化学的妥当性は並列して報告する必要がある。同研究は当時比較した手法とテスト集合を対象としており、後続のすべてのモデルへの判定に拡張することはできない。同様に、新しいモデルが特定のベンチマークで進歩していても、幾何学的検査は不要にならない。評価表では、参照とのアラインメント誤差、リガンド内部の幾何構造、受容体との衝突を独立した列に分け、異質な誤りが単一の総合スコアによって隠されることを避けるべきである。[2] PoseBusters: AI-based docking methods fail to generate [1] Accurate structure prediction of biomolecular interacti
3. 相互作用の識別可能性は何を観測したかに依存する
構造実験そのものにも選択性があり、結晶化条件、凍結状態、試料選別が観測される立体配座に影響する。本稿はこれを踏まえ、入力条件、参照構造、機能測定値を対応する三つの表として整理する分析枠組みを提案する。モデルに既に結合した複合体の再現のみを求める場合、それが答えるのは条件付きの座標問題である。一方、非結合の試料が結合するかどうかを推論するには、非結合状態や他の競合状態との比較も必要となる。後者の問いを暗黙に前者へ置き換えると、評価は成功したように見えても、研究者が本当に関心を持つ熱力学や選択性の問題は解決されない。作者分析与复核建议 / Author analysis
4. 本稿の導出:占有率が示す、単一のポーズが親和性と等価ではない理由
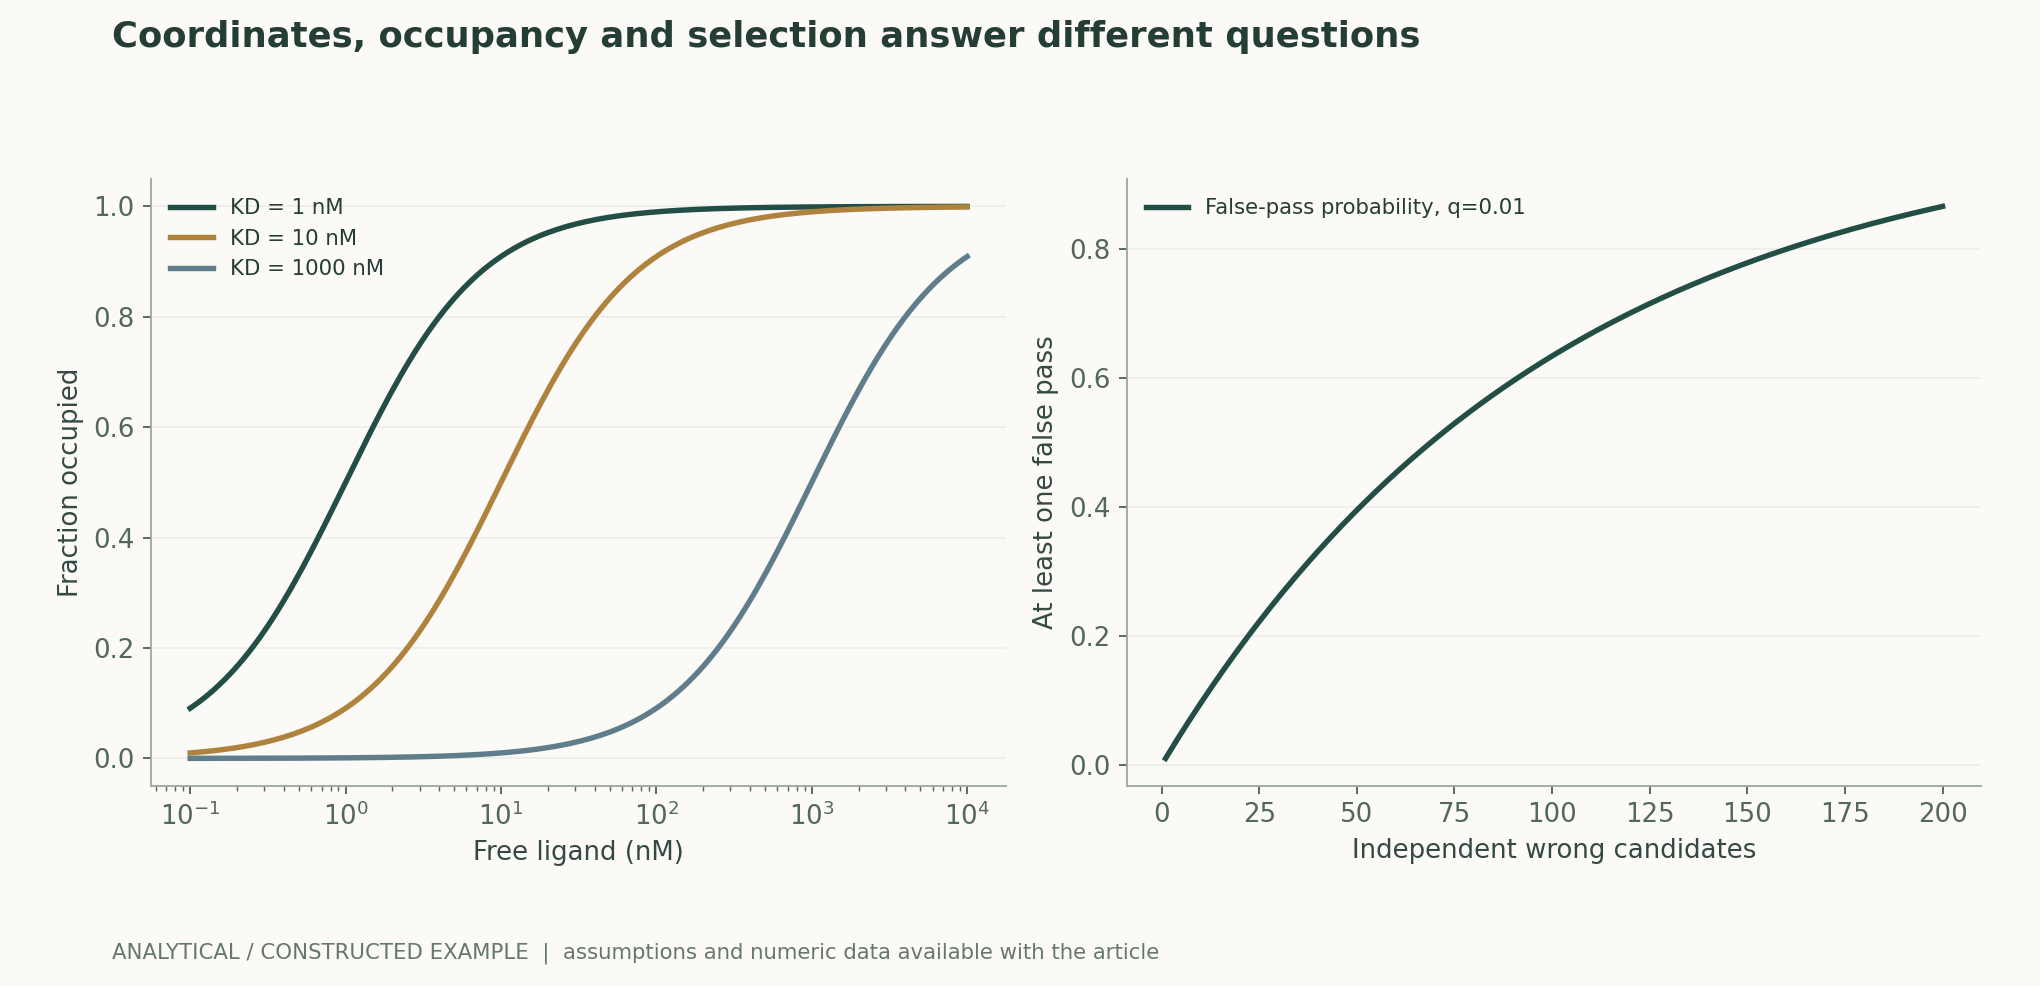
最も単純な単一部位の平衡を考える。遊離標的とリガンドが複合体を形成し、協同性、競合、リガンドの枯渇はないとする。占有率は、遊離リガンド濃度と解離定数の比だけに依存する。二つの候補が外見上よく似た結合ポーズを与えても、解離定数が千倍異なれば、同じ濃度で一方の占有率はほぼ完全に、他方はほぼゼロになりうる。本図では、仮定した三つの定数 1、10、1000 nMだけを用いて曲線を描いた。遊離リガンド濃度が 10 nMのとき、占有率はそれぞれ約 0.909、0.500、0.0099 となる。この反例は実在のタンパク質を一切扱わないが、座標が存在するだけでは結合の強さが定まらないことを示すには十分である。作者分析与复核建议 / Author analysis
5. 信頼度は答えるべき問いに合わせて再較正する必要がある
AlphaFoldの局所信頼度と相対位置の不確実性は構造予測の解釈に用いられるものであり、あらゆる下流特性に対する汎用的な確率ではない。研究目的が界面の実在性であれば、その界面事象に対する較正を構築すべきである。特定の変異による親和性変化の予測が目的であれば、較正の対象はさらに異なる。構造ページの数値を薬剤の優先順位表へ転記しても、タスク間の転用が自動的に成立するわけではない。本稿では、同一の構造ファミリー外に較正集合を確保し、順位付け性能、信頼性、棄却率とカバレッジの曲線をそれぞれ描くことを推奨する。外部測定がなければ、スコアは候補の優先順位を支持するにとどまり、作用が成功する確率と解釈してはならない。[1] Accurate structure prediction of biomolecular interacti[3] Highly accurate protein structure prediction with Alpha
6. 本稿の分析:候補が多いほど選択規則の公開が重要になる
反復サンプリングは実現可能な配置を網羅するのに役立つが、最良候補のスコアには選択効果が生じる。各誤候補が不完全なフィルターを独立に 1% の確率で通過する場合、100 個の候補を選別した後に少なくとも一つの偽通過が生じる確率は約 63.4% となる。実際の候補はしばしば相関するため、この独立モデルは真の偽陽性率を推定するものではなく、探索予算を記録すべき理由を示すものである。公開時には、生成数、重複除去規則、選別閾値、最終選択過程を提供し、選別に関与していない外部テストでの性能を報告すべきである。そうしなければ、手法の能力と反復試行による偶然の成功を区別できない。作者分析与复核建议 / Author analysis
7. 新規性に基づく分割はタンパク質ファミリー、リガンド骨格、界面類似性を網羅すべきである
AF3 の比較は複数の相互作用クラスを対象とし、PoseBustersはテスト対象と訓練分布の距離を重視している。両者は、評価において時間分割と構造類似性の情報を保存すべきことを示唆する。本稿では、構造ファイル識別子だけに基づく無作為分割ではなく、受容体配列、結合ポケット、リガンド骨格、複合体界面を同時に層別化することを推奨する。極めて類似したポケット内の同一リガンドに関する重複記録は、いわゆる外挿を実際には内挿に近づける可能性がある。各階層の最近傍類似性と失敗例を公開し、容易な部分集合と困難な部分集合を報告すべきであり、集約平均の中にロングテールを隠すべきではない。[1] Accurate structure prediction of biomolecular interacti[2] PoseBusters: AI-based docking methods fail to generate
8. 直交的な測定によって初めて構造仮説から機構へと進むことができる
説得力のある検証の連鎖では、まず物質の同一性を確認し、その後に結合、構造、機能を別々に検証すべきである。直接結合の測定値、競合実験や変異実験、構造観測、細胞効果はそれぞれ異なる問いに答え、いずれも濃度、発現、凝集、測定背景の影響を受けうる。本稿は実験操作の手順を示すのではなく、エビデンス間の関係を提案する。対照は少なくとも一つの代替説明を排除できるものであり、変異には構造と発現の両面からの解釈が必要であり、機能変化の原因を予測スコアだけで帰属してはならない。明示された条件下でこれらの測定が相互に制約し合って初めて、可視化されたモデルから検証可能な分子機構へと進むことができる。作者分析与复核建议 / Author analysis
9. 本稿が提案する前向き比較:バージョンを固定してから新たな対象を調べる
次段階の研究では、予測前に受容体、リガンド、評価器のバージョンを固定し、新たに公開された複合体を時間順に組み入れることが考えられる。主要評価項目は界面幾何構造と物理的妥当性の同時合格率とし、副次評価項目はタスクに関連する親和性の順位付けとする。両者を相互に代替してはならない。各受容体ファミリーを統計的クラスターとし、最良結果の図だけでなく、すべてのサンプリングを記録する。高信頼度の部分集合でも衝突が頻発する、あるいは外部の結合測定へ転用できない場合、問題に応じて表現、較正、タスクの不整合に原因を帰属すべきであり、事後的なテスト集合の調整によって結論を取り繕うべきではない。作者分析与复核建议 / Author analysis
技術補足 A · 剛体アラインメントが隠しうるもの
アラインメントはまず全体の並進と回転を除去するため、RMSDが測るのは選択した対応関係の下での内部幾何構造の差である。複合体全体をアラインメントすると、大きな剛体ドメインが最小二乗フィッティングを支配し、より小さな結合界面の誤差が平均化される可能性がある。一方、ポケットだけをアラインメントすると、遠隔部位の立体配座変化が隠れる。本稿では、対称原子の等価な対応付けを先に処理したうえで、複合体全体の誤差、受容体の座標系を固定した場合のリガンド誤差、界面接触誤差を併せて計算することを推奨する。アラインメント領域は実装上の細部ではなく、科学的問いを決める測定の定義である。二つのモデルの誤差は、原子対応、欠損の扱い、重みが一致して初めて比較できる。作者分析与复核建议 / Author analysis
技術補足 B · 自由エネルギーはアンサンブルの比較である
単一の低エネルギー立体配座はエネルギー地形上の一地点を記述するにすぎず、結合自由エネルギーには到達可能な立体配座の統計的重みも含まれる。非結合状態に多数の立体配座があり、結合後に少数の状態へ制限されるなら、結合ポーズの相互作用エネルギーが良好でも、無視できないエントロピー的代償を伴いうる。本稿ではこれを分配関数の比によって説明する。状態の重みは許容される微視的配置について積分する必要があり、最高スコアの立体配座で積分全体を置き換えることはできない。プロトン化、溶媒、標準状態の違いも比較対象を変える。したがって、占有率曲線の解離定数は独立した入力であり、表紙の分子形状や局所信頼度から逆算することはできない。作者分析与复核建议 / Author analysis
技術補足 C · 熱力学サイクルの差分によって変異の解釈を検証する
同一系の野生型と変異型について、それぞれ結合状態と非結合状態を観測すれば、熱力学サイクルを構成し、変異が両状態の自由エネルギーに及ぼす異なる影響を比較できる。界面接触の変化だけに基づく説明でも、変異が非結合立体配座、発現、全体の安定性を変えるかどうかを同時に考慮しなければならない。本稿では、四つの状態を識別単位として測定を保存し、欠けている項は未知のままとすることを提案する。機能測定値が変化しても、これらの対照がなければ、特定の予測水素結合に一意に帰属することはできない。サイクルの価値は、どの追加情報が必要かを明確にする点にあり、未測定の数値をモデルに補わせる点にはない。作者分析与复核建议 / Author analysis
技術補足 D · 較正と順位付けを区別する最小の反例
二つの界面評価器がすべての候補に全く同じ順位を与える一方、一方はスコアを 0.55 付近に圧縮し、もう一方は 0.99 を与えると仮定する。順位指標は同じでも、確率として用いれば異なる意思決定をもたらす。信頼度スコアを成功確率として解釈する前に、独立した候補においてスコア区間と実際の頻度を比較する必要がある。単調変換だけであっても再較正が必要である。本稿では、順位付け曲線、信頼性曲線、棄却率とカバレッジの曲線を同時に公開し、各区間の標本数を示すことを推奨する。優先順位付けだけに優れたスコアにも価値はあるが、順位付けの道具として研究フローに導入すべきである。作者分析与复核建议 / Author analysis
10. 結論:共同で予測された座標は機構研究の出発点である
本分野の進歩は、同時にモデル化できる分子空間を拡大し、優先的に検証できる仮説の質を高めたことにある。本稿の中心的な判断は、研究の評価項目が機能に近づくほど、必要なエビデンスを構造だけで担うことができなくなるというものである。完全な成果物では、読者が入力の化学的定義、参照対象、候補の全体集合、選択規則、独立測定へ立ち戻れるべきである。これらの階層を認めても構造モデルの価値は低下しない。むしろ、識別可能な評価項目と再計算可能な反例によって、モデルが真に得意とする段階でより大きく貢献でき、失敗も次の手法改善に向けた具体的な手掛かりになる。作者分析与复核建议 / Author analysis
主要な式と導出
(1) 最適な剛体アラインメント後の座標誤差。原子対応、対称性、アラインメント領域を事前に指定する必要がある。
LaTeX
\operatorname{RMSD}=\min_{R,t}\sqrt{\frac1N\sum_{i=1}^{N}\|Rx_i+t-y_i\|^2}(2) 単一部位、平衡、既知の遊離リガンド濃度を仮定した占有モデル。協同性や速度論は記述しない。
LaTeX
K_D=\frac{[P][L]}{[PL]},\qquad \theta=\frac{[L]}{K_D+[L]}(3) 標準状態濃度 C° によって対数の引数を無次元化する。構造スコアから標準結合自由エネルギーを直接得ることはできない。
LaTeX
\Delta G^\circ=RT\ln\!\left(\frac{K_D}{C^\circ}\right)(4) 独立した誤候補における選択効果の解析例。q=0.01、m=100 のとき約 0.634 となる。モデルの実測値ではない。
LaTeX
P(\text{at least one false pass})=1-(1-q)^m手法とエビデンスのフロー
解析図と数値例
再計算可能な例題
遊離リガンド濃度が 10 nMのとき、仮定した三つの占有率は 0.90909、0.5、0.009901 となる。100 個の独立した誤候補で少なくとも一つの偽通過が生じる確率は 0.633968 である。実在分子に対応するものではない。
手法の比較
| 研究の評価項目 | 固定または測定すべき事項 | そこからは推論できないこと |
|---|---|---|
| 立体配座の再現 | 原子対応、参照、アラインメント規則 | 親和性が既知であること |
| 物理的妥当性 | 結合、キラリティー、衝突、エネルギーの検査 | ポーズが必ず正しいこと |
| 界面の信頼性 | ファミリー外の較正と負例 | 細胞機能が成立すること |
| 平衡結合 | 濃度、化学状態、測定条件 | 作用機構が一意であること |
| 機能の原因帰属 | 発現、競合、代替機構に関する対照 | 構造の全詳細が正しいこと |
| 探索による改善 | すべての候補、予算、選択規則 | 独立標本数がサンプリング回数に等しいこと |
検証と実験の計画
- モデル、入力化学成分、修飾、すべての前処理のバージョンを固定し、その概要を保存する。
- 構造、妥当性、結合、機能の四種類の評価項目と、それぞれの失敗基準を事前に定義する。
- 時間、受容体ファミリー、リガンド骨格、ポケット類似性で層別分割し、最近傍情報を保存する。
- すべてのサンプル、乱数シード、重複除去、順位付け、除外理由を保存する。
- まず独立した幾何学的検査を実施し、その後、固定した規則に従って界面とリガンドの座標誤差を計算する。
- 独立した受容体ファミリーを統計的クラスターとして不確実性を示し、困難な部分集合と負例の部分集合を別途報告する。
- 外部の結合測定値と構造評価項目を分けて検証し、測定値がない場合は未知のままとする。
- 入力、候補、解析コード、訂正記録を提供し、解析例を実在分子の実験として登録してはならない。
適用範囲と限界
- 占有モデルは、明示した単一部位平衡の仮定の下でのみ適用される。
- 候補の偽陽性計算は独立性を仮定するが、実際の構造サンプルは通常相関している。
- 本稿では、AF3、分子動力学、親和性実験、細胞実験を実施していない。
- 参照構造と親和性測定はそれぞれ条件に依存し、誤差のない真値とみなすことはできない。
- 既存の資料はそれぞれの時点とタスクにおける比較であり、現在のすべての手法の順位を構成するものではない。
原研究のエビデンスと適用範囲
| 原研究の結果 | 適用範囲 | 出典と該当箇所 |
|---|---|---|
| タンパク質、核酸、小分子などを含む複合体構造の共同予測。 | 座標を扱うタスクであり、すべての系の実験的親和性を直接出力するものではない。 | AlphaFold 3 による生体分子相互作用の高精度構造予測要旨および図 1 |
| 幾何学的類似性と化学的妥当性は併せて検査する必要がある。 | 原論文で評価した手法とデータを対象とし、後続手法の一般的な順位付けではない。 | PoseBusters:AIに基づくドッキング手法は、物理的に妥当なポーズの生成や新規配列への汎化に失敗する要旨および妥当性検査 |
検証に値する研究課題
- 界面信頼度は、未見の受容体ファミリーにおいて、独立した構造測定に照らした予測の失敗を予測できるか。
- 探索予算を統制した後、サンプリングの多様性と順位付け器のどちらが同時合格率により大きく寄与するか。
- 構造的妥当性検査の改善は、外部の結合評価項目に定量可能な改善をもたらすか。
一次資料と主張の対応
- Accurate structure prediction of biomolecular interactions with AlphaFold 3Abramson et al. · 2024-05-08Nature 2024; diffusion module and limitations
- PoseBusters: AI-based docking methods fail to generate physically valid poses or generalise to novel sequencesButtenschoen, Morris and Deane · 2024Physical validity tests, benchmark scope and sequence novelty; not a benchmark of every later model.
- Highly accurate protein structure prediction with AlphaFoldJumper et al. · 2021-07-15Nature 2021; network, Fig. 2 and limitations
引用と原稿のエクスポート
著者、バージョン、出典
Codex(AI)が執筆した、出典を伴う研究総説と独自の解析である。原論文の実験は原研究チームに帰属し、本稿の計算は掲載した式と明示した仮定のみを検証する。当サイトには、本稿の独立した査読、独自モデル、臨床実験、物理実験に関する記録は現時点で存在しない。
初出:AIと科学的発見に関する詳細特集。節ごとの出典と、原研究のエビデンスと著者による解析の境界を維持する。
概念的な表紙は ImageGen が生成した。科学図は添付コードと数値ファイルから作成し、図注では仮定と測定の定義を項目ごとに明示している。
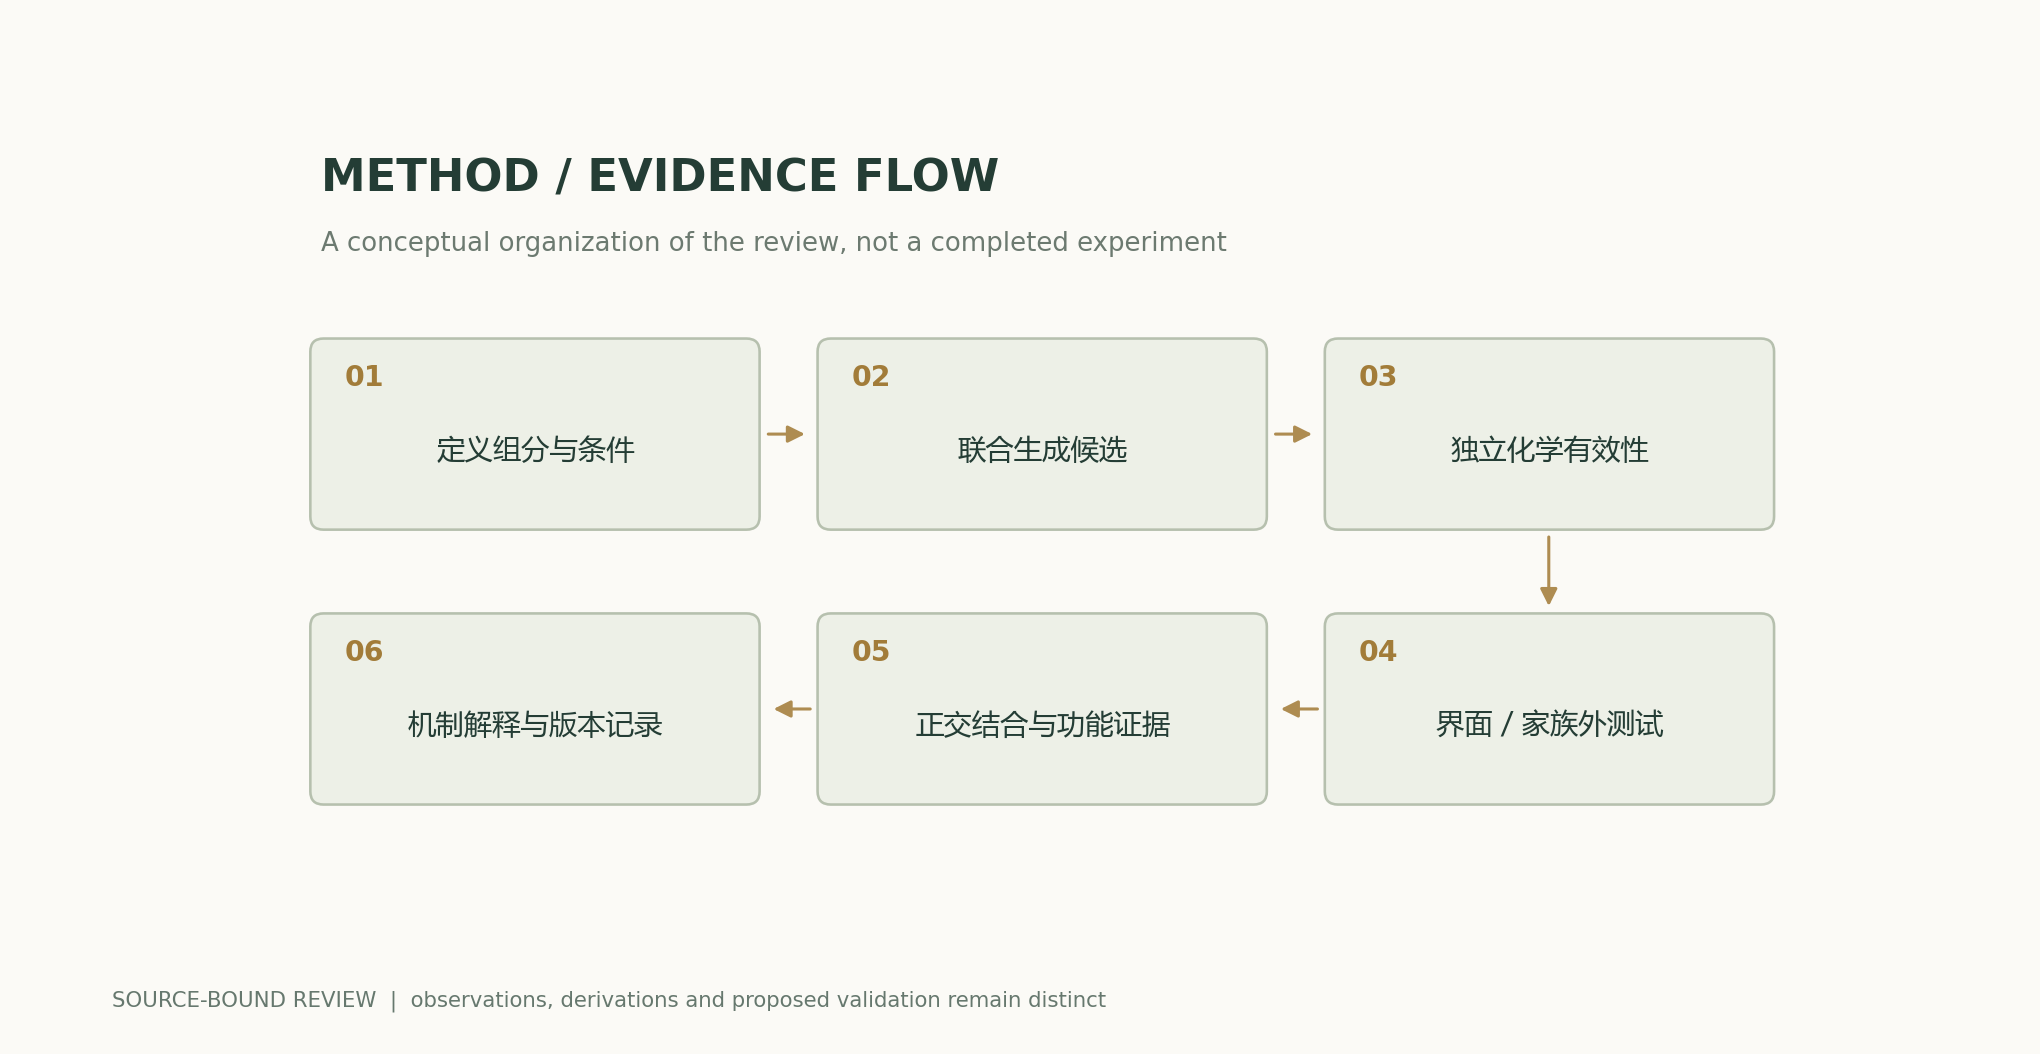
表紙と科学図の出典 · データ、出典、仮定 · Python · 再計算可能なコード · 公開・バージョン履歴
ソースのリビジョン: b7b48f7205d705b2a3d3e8de0be5e1b458e4869c