
Resumen
Una biopsia observa una región, un ensayo de secuenciación observa moléculas y el ADN circulante observa una mezcla ponderada por la liberación de ADN. Esta revisión conecta la evolución espacial del tumor con esos operadores de observación. Los modelos explícitos de muestreo y de fracción alélica muestran por qué un subclon no detectado no tiene por qué estar ausente y por qué un cambio en la señal plasmática no tiene por qué equivaler a un cambio proporcional en la masa tumoral.
La muestra es una ventana selectiva
Un tumor es una población organizada espacialmente con ascendencias y microambientes heterogéneos. El muestreo de una región pequeña hace visibles algunos linajes y deja otros sin observar. El perfil genómico resultante es una observación condicionada por el lugar donde se recogió el tejido, su pureza y el umbral de detección del ensayo. Aumentar la profundidad de secuenciación mejora una parte de esta cadena, pero no puede recuperar un linaje que nunca entró en la muestra.
Evidencia espacial y circulante
Gerlinger y sus colaboradores utilizaron secuenciación multirregional para revelar la evolución ramificada del cáncer renal. Jamal-Hanjani y sus colaboradores examinaron la evolución del cáncer de pulmón en TRACERx. Abbosh y sus colaboradores conectaron el ADN tumoral circulante con información filogenética en el cáncer de pulmón en estadio temprano. El artículo de Abbosh tiene una corrección publicada que afecta a los datos de imagen anonimizados y a los análisis relacionados; esta revisión no utiliza ninguna calibración numérica del volumen tumoral procedente de las figuras originales sin corregir. [1], [2], [3]
La fracción de la variante no es la fracción del clon
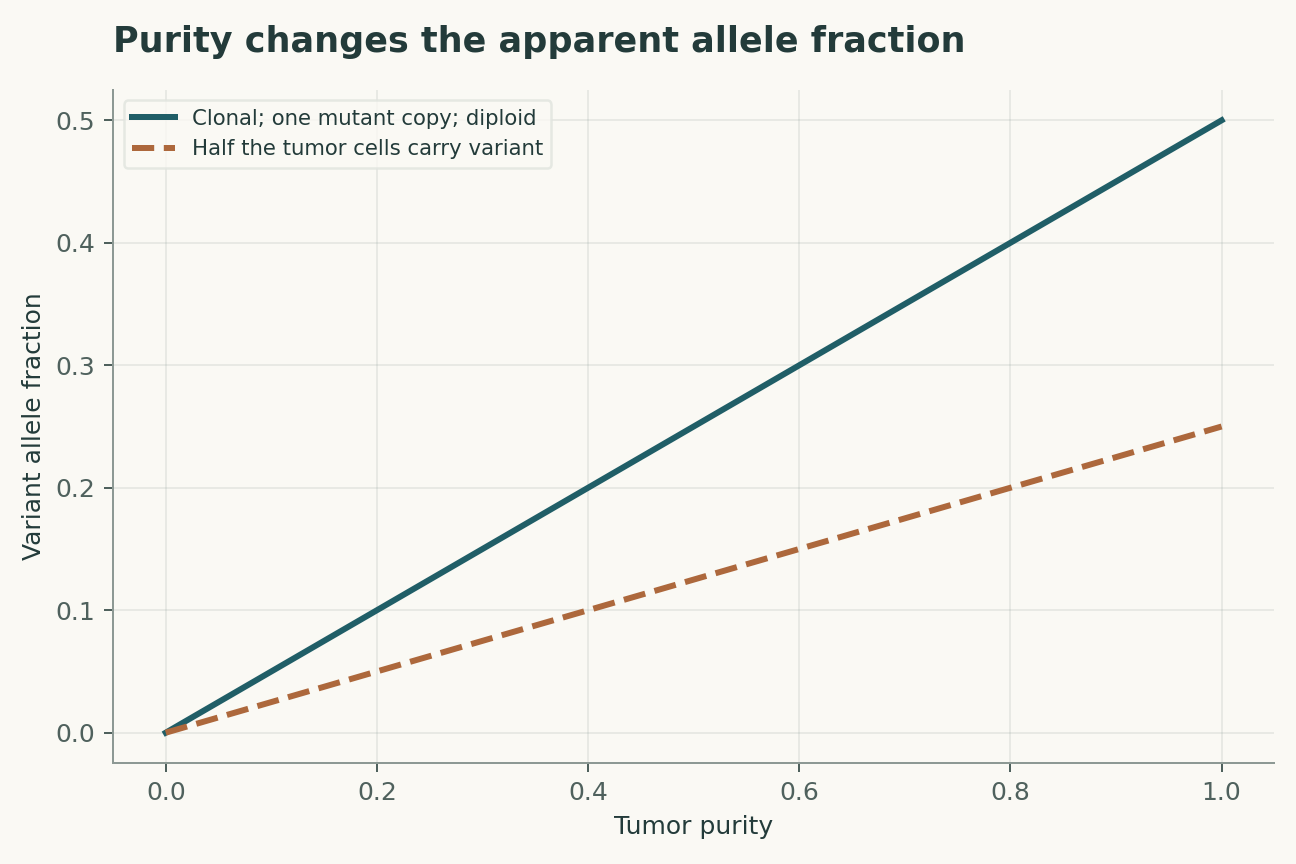
La fracción de lecturas de una variante depende de la pureza tumoral, de su prevalencia celular, del número de copias mutadas y del número total de copias en las células tumorales y normales. Una mutación clonal heterocigota diploide en un tumor puro tiene una fracción esperada de la mitad, no de la unidad. Una alteración del número de copias puede modificar esa fracción sin cambiar la proporción de células portadoras de la mutación. Por tanto, inferir el tamaño del clon requiere un modelo tanto de la mezcla celular como de la dosis genómica.
La ausencia está condicionada por el muestreo
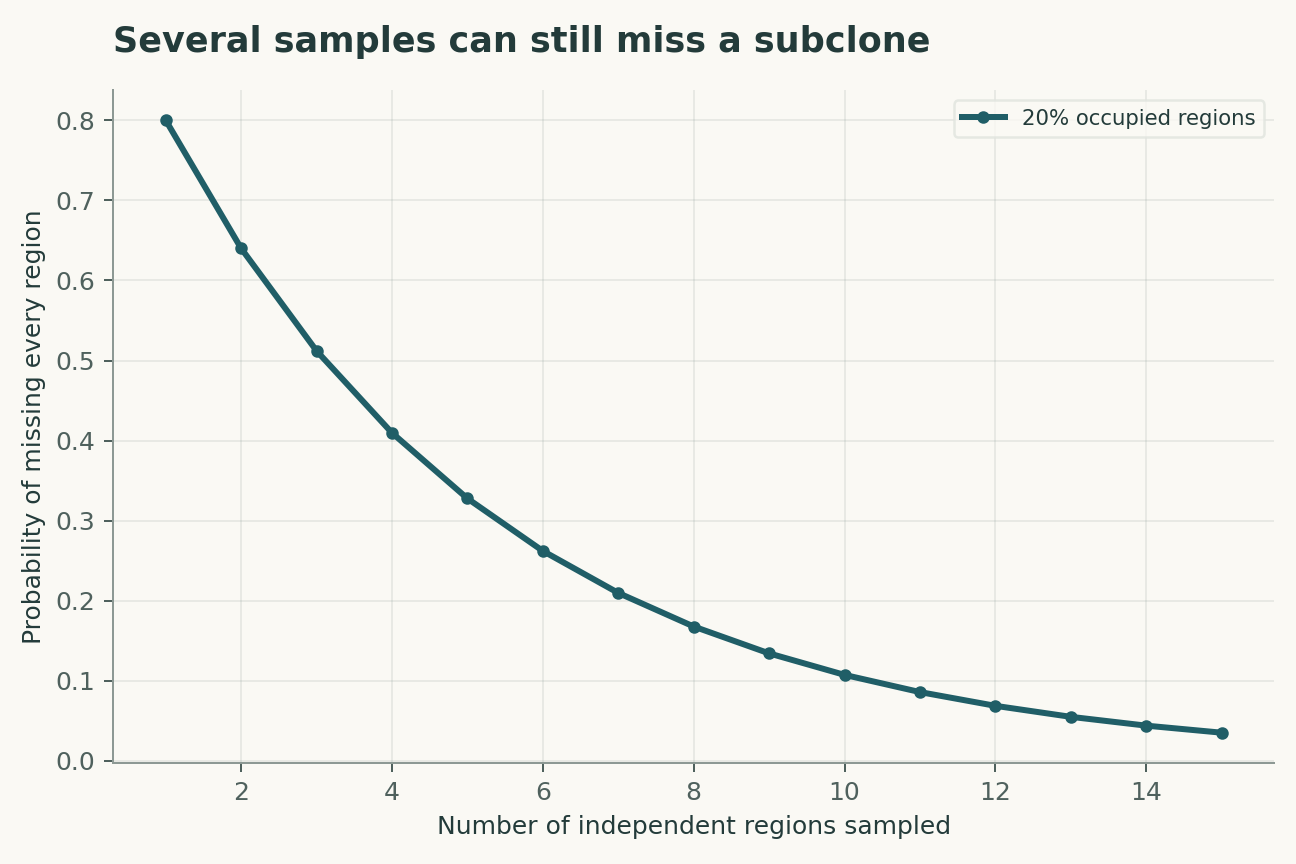
Si un subclon ocupa una fracción f de regiones muestreadas de forma independiente, la probabilidad de no captarlo en k muestras es (1-f) elevado a k. Las regiones reales están correlacionadas espacialmente, por lo que este cálculo ideal puede ser optimista. Un grupo denso de biopsias cercanas puede proporcionar menos cobertura geográfica que un número menor de muestras distribuidas. El mapa de muestreo forma parte de la evidencia y debe acompañar cualquier afirmación de homogeneidad genómica.
Los pesos plasmáticos son variables biológicas
Las contribuciones de ADN circulante dependen de su liberación, del acceso vascular y de su eliminación, no solo del volumen de la lesión. Una lesión que libera mucho ADN puede dominar la señal mientras otra contribuye poco. El tratamiento puede modificar la liberación o la eliminación, alterando transitoriamente la relación entre la carga y las moléculas medidas. Por tanto, los datos longitudinales de plasma se interpretan mejor junto con la información temporal, las imágenes y las mediciones moleculares validadas de forma independiente.
Un árbol no fecha automáticamente los acontecimientos
Las mutaciones compartidas respaldan una ascendencia común bajo determinados supuestos, pero la longitud de una rama medida en número de mutaciones no es un calendario. Las tasas de mutación pueden cambiar y el muestreo deja fuera de la observación los linajes extintos. Una rama detectada tardíamente puede haber existido antes por debajo del límite de detección. Fechar los acontecimientos evolutivos requiere información temporal adicional y un modelo que tenga en cuenta el proceso de observación, en lugar de una simple conversión de la longitud de la rama en tiempo transcurrido.
Los umbrales de detección seleccionan la historia aparente
Filtrar las variantes por cobertura y fracción alélica cambia qué ramas pueden reconstruirse. Un flujo de análisis que solo identifique variantes de alta frecuencia favorecerá los linajes dominantes. Comparar puntos temporales con distinta profundidad o pureza puede generar apariciones y desapariciones aparentes. Un análisis robusto debe cuantificar la probabilidad de detección en cada punto temporal y distinguir entre la variación recién observada y la que se ha demostrado que acaba de surgir.
Una estrategia práctica de refutación
La prueba más sólida de un linaje inferido del plasma es una observación independiente que pueda discrepar: otra región tisular, un ensayo ortogonal o un punto temporal posterior con una predicción preespecificada. La concordancia entre flujos de análisis que utilizan las mismas moléculas es útil desde el punto de vista computacional, pero no aporta un muestreo biológico independiente. El objetivo es ofrecer una explicación coherente de la incertidumbre en el espacio, las moléculas y el tiempo, no el árbol más elaborado que pueda sustentar un conjunto de datos.
La trayectoria molecular está filtrada por la liberación de ADN
El número de moléculas mutantes circulantes depende de la abundancia de un clon, de su liberación de ADN, de la eliminación de este y de la contribución de fondo de otras células. Por tanto, un aumento de la fracción alélica puede reflejar tanto una reducción del denominador como un crecimiento del numerador. Medir la concentración molecular absoluta y el ADN libre circulante total junto con las fracciones ayudaría a acotar esa ambigüedad. Un modelo propuesto permitiría una liberación específica de cada clon y comprobaría si las conclusiones resisten cambios plausibles en esas tasas. Una biopsia tisular puede servir de referencia para el genotipo y la composición local, pero una sola biopsia no puede identificar el comportamiento de liberación de todas las lesiones del organismo.
Las afirmaciones evolutivas deben resistir árboles alternativos
Cuando varias filogenias explican las mutaciones observadas, una narración biológica basada en un único árbol preferido es frágil. Presentar un conjunto de historias compatibles revela qué conclusiones son compartidas y cuáles dependen del orden de las ramas. Los cambios en el número de copias y la pérdida de mutaciones complican aún más la lógica simple de presencia y ausencia. Una prueba prospectiva útil predeciría una muestra futura o un genotipo específico de una lesión antes de analizar dicha muestra. El éxito evaluaría una consecuencia observable del modelo evolutivo. El fracaso podría revelar un clon no captado, un modelo de medición incorrecto o un árbol sin respaldo, y esas alternativas deberían seguir siendo distinguibles en el análisis.
Un modelo que puede ponerse a prueba
Las cuatro ecuaciones siguientes constituyen un modelo analítico compacto, no un ajuste conjunto a todos los artículos citados. Su interpretación es la siguiente. La fracción alélica esperada v utiliza la pureza p, la fracción de células cancerosas f, las copias mutadas m y el número de copias tumorales C, con contaminación por células normales diploides. Probabilidad ideal de no captar un subclon distribuido regionalmente en k regiones independientes; la correlación espacial debilita esta aproximación. La fracción alélica plasmática es una mezcla ponderada por las contribuciones; los pesos w_i describen las moléculas de ADN muestreadas, no los volúmenes de las lesiones. El muestreo molecular independiente y sin errores puede no captar una variante real; las lecturas duplicadas y los errores requieren un modelo de ensayo más completo.
El objetivo observacional es la prevalencia del clon y la probabilidad de detectar un linaje. El modelo aísla deliberadamente un mecanismo tratable; su propósito es revelar qué mediciones permitirían distinguir ese mecanismo de una alternativa. Los valores de los parámetros de las figuras se declaran como entradas ilustrativas. Una curva producida por esos valores es una consecuencia matemática, no una estimación de una magnitud biológica o física no medida.
Un diseño de validación con capacidad discriminativa
La comparación principal debe poner a prueba las predicciones de linajes obtenidas del plasma y respaldadas por tejido. La unidad de replicación independiente es un paciente independiente con muestras cartografiadas; las lecturas repetidas de la misma unidad mejoran la precisión, pero no crean replicación independiente. Una validación sólida reservaría nuevas lesiones y puntos temporales longitudinales antes de elegir umbrales o ajustar correcciones de factores ajenos al interés principal. En particular, el muestreo espacial, el número de copias y la liberación variable de ADN deben medirse, acotarse o variarse en un análisis de sensibilidad. Deben comunicarse tanto la estimación principal como su cambio al relajar ese supuesto. Un modelo que solo tiene éxito tras elegir la regla de exclusión más favorable ha respondido a una pregunta distinta de la de un modelo evaluado con una regla fijada de antemano.
Análisis numérico desarrollado
Para una mutación clonal heterocigota diploide, una pureza p = 0.4 da una fracción alélica esperada de 0.2. Un subclon que ocupa 20% de las regiones muestreadas de forma independiente no se capta con una probabilidad de 0.8 para una región y de aproximadamente 0.328 para cinco. Con una fracción molecular real de 0.01 y 100 moléculas independientes, la probabilidad de obtener cero moléculas con la variante es de aproximadamente 0.366. Estos ejemplos explican la falta de detección sin asumir ausencia biológica.
Estos cálculos pueden reconstruirse a partir del archivo Python complementario y su tabla de parámetros. Las etiquetas de los ejes conservan las unidades del modelo y el pie de figura distingue las magnitudes que se variaron de las que se mantuvieron fijas. Los ejemplos numéricos se seleccionaron para mostrar una dependencia, no para reproducir el aspecto de una figura publicada. Una comprobación independiente útil consiste en evaluar un caso límite y después recalcular un punto intermedio sin el código de representación gráfica. La concordancia valida la aritmética dentro del modelo declarado; no demuestra que la naturaleza siga ese modelo.
Evidencia, transferencia y próximos pasos
El alcance de la conclusión está limitado por el muestreo espacial, el número de copias y la liberación variable de ADN. La transferencia a nuevas lesiones y puntos temporales longitudinales requiere evidencia que vaya más allá del ajuste a las observaciones originales. Una futura replicación debería conservar las mediciones brutas, los registros de calibración, las exclusiones y un vínculo legible por máquina entre cada resultado y el análisis correspondiente. La tabla de evidencia que aparece a continuación identifica lo que aporta cada estudio primario seleccionado. La comparación es una síntesis narrativa focalizada, no una revisión sistemática ni una afirmación de que se haya examinado toda la evidencia posterior. El estudio propuesto no se ha realizado aquí. Su valor reside en que un resultado negativo acotaría una explicación explícita en lugar de limitarse a reducir una puntuación de referencia.
Un modelo analítico declarado
Cuatro ecuaciones, supuestos explícitos
(1) La fracción alélica esperada v utiliza la pureza p, la fracción de células cancerosas f, las copias mutadas m y el número de copias tumorales C, con contaminación por células normales diploides.
(2) Probabilidad ideal de no captar un subclon distribuido regionalmente en k regiones independientes; la correlación espacial debilita esta aproximación.
(3) La fracción alélica plasmática es una mezcla ponderada por las contribuciones; los pesos w_i describen las moléculas de ADN muestreadas, no los volúmenes de las lesiones.
(4) El muestreo molecular independiente y sin errores puede no captar una variante real; las lecturas duplicadas y los errores requieren un modelo de ensayo más completo.
Ejemplos construidos · Datos reproducibles
Inspeccionar el argumento cuantitativo
Estas curvas se calculan a partir de los modelos declarados. No son observaciones de los estudios citados. Cada figura incluye sus datos numéricos y su versión vectorial.


¿Qué evidencia responde a cada pregunta?
| Evidencia o elección de diseño | Qué identifica | Qué queda sin resolver |
|---|---|---|
| Fuente 1 | La secuenciación multirregional de tumores renales reveló una evolución ramificada. | Un conjunto finito de regiones no permite establecer todos los linajes. |
| Fuente 2 | TRACERx vinculó la heterogeneidad del cáncer de pulmón con la evolución longitudinal. | Las cohortes observadas y los esquemas de muestreo definen el alcance de la inferencia. |
| Fuente 3 | El análisis filogenético del ctDNA vinculó la información del plasma con la del tumor. | La corrección publicada 10.1038/nature25161 debe acompañar al registro original. |
| Observable principal | prevalencia del clon y probabilidad de detectar un linaje | muestreo espacial, número de copias y liberación variable de ADN |
| Prueba independiente | predicciones de linajes obtenidas del plasma y respaldadas por tejido | Requiere nuevas mediciones |
| Conjunto de transferencia | nuevas lesiones y puntos temporales longitudinales | No validado por el ejemplo numérico construido |
Un protocolo de validación propuesto
Este es un diseño de evaluación propuesto. Para este artículo no se realizó ningún experimento biológico, ensayo clínico o experimento físico nuevo.
- Especificar la prevalencia del clon y la probabilidad de detectar un linaje antes del ajuste.
- Conservar identificadores independientes para cada paciente independiente con muestras cartografiadas.
- Separar las nuevas lesiones y los puntos temporales longitudinales del desarrollo del modelo.
- Medir o acotar el muestreo espacial, el número de copias y la liberación variable de ADN.
- Registrar las unidades, la calibración y el operador de observación.
- Comparar el modelo principal con una explicación rival identificada.
- Preespecificar la prueba: predicciones de linajes obtenidas del plasma y respaldadas por tejido.
- Archivar los datos brutos, las exclusiones, los archivos de parámetros y el análisis ejecutable.
Qué establecen las fuentes primarias
Marco Gerlinger, Andrew J. Rowan, Stuart Horswell et al. · 2012 [1]
Contribución. La secuenciación multirregional de tumores renales reveló una evolución ramificada.
Límite. Un conjunto finito de regiones no permite establecer todos los linajes.
Localización de la fuente. Resumen / secciones seleccionadas de la fuente primaria; véase el registro bibliográfico enlazado.
Mariam Jamal-Hanjani, Gareth A. Wilson, Nicholas McGranahan et al. · 2017 [2]
Contribución. TRACERx vinculó la heterogeneidad del cáncer de pulmón con la evolución longitudinal.
Límite. Las cohortes observadas y los esquemas de muestreo definen el alcance de la inferencia.
Localización de la fuente. Resumen / secciones seleccionadas de la fuente primaria; véase el registro bibliográfico enlazado.
The TRACERx consortium, Christopher Abbosh, The PEACE consortium et al. · 2017 [3]
Contribución. El análisis filogenético del ctDNA vinculó la información del plasma con la del tumor.
Límite. La corrección publicada 10.1038/nature25161 debe acompañar al registro original.
Localización de la fuente. Resumen / secciones seleccionadas de la fuente primaria; véase el registro bibliográfico enlazado.
Límites de este análisis
- Un conjunto finito de regiones no permite establecer todos los linajes.
- Las cohortes observadas y los esquemas de muestreo definen el alcance de la inferencia.
- La corrección publicada 10.1038/nature25161 debe acompañar al registro original.
- Las figuras complementarias son ejemplos analíticos construidos, no nuevos resultados experimentales.
- Esta revisión no ha demostrado la transferencia a nuevas lesiones y puntos temporales longitudinales.
Un análisis narrativo focalizado de los estudios primarios mencionados, no una búsqueda bibliográfica sistemática ni una afirmación de cobertura exhaustiva hasta 2026.
Preguntas que cambiarían la conclusión
- ¿Cómo puede estimarse la liberación específica de cada lesión independientemente de su volumen?
- ¿Qué mapa de muestreo distingue mejor los linajes segregados espacialmente?
- ¿Cuándo pueden los límites de detección explicar un recambio evolutivo aparente?
Referencias
- Marco Gerlinger, Andrew J. Rowan, Stuart Horswell et al.. Intratumor Heterogeneity and Branched Evolution Revealed by Multiregion Sequencing. New England Journal of Medicine (2012). 10.1056/nejmoa1113205.
- Mariam Jamal-Hanjani, Gareth A. Wilson, Nicholas McGranahan et al.. Tracking the Evolution of Non–Small-Cell Lung Cancer. New England Journal of Medicine (2017). 10.1056/nejmoa1616288.
- The TRACERx consortium, Christopher Abbosh, The PEACE consortium et al.. Phylogenetic ctDNA analysis depicts early-stage lung cancer evolution. Nature (2017). 10.1038/nature22364.
La corrección asociada informa de cambios en la anonimización de las imágenes y en los nuevos análisis. Esta perspectiva evita reutilizar las estimaciones cuantitativas del volumen tumoral afectadas; la corrección debe acompañar cualquier nuevo análisis detallado. Actualización del editor.
La identidad bibliográfica se comprobó con Crossref. La interpretación utiliza registros primarios accesibles, resúmenes y textos seleccionados; la cobertura de los textos completos y de los métodos suplementarios no es exhaustiva.
Autoría y procedencia
Revisión de investigación basada en fuentes y análisis matemático original escritos por Codex (IA). Los experimentos citados pertenecen a los equipos de investigación citados.
Portada conceptual creada con la herramienta integrada ImageGen. Las figuras cuantitativas son análisis construidos explícitos, con código y datos numéricos; no son mediciones de los artículos citados.
Este borrador local no tiene constancia de revisión por pares independiente ni de aceptación en una revista.