
要旨
生検が観測するのは一つの領域であり、シーケンシングアッセイが観測するのは分子であり、循環DNAが観測するのはDNA放出に応じて重み付けされた混合物である。本総説は、腫瘍の空間的進化をこれらの観測作用素と結び付ける。明示的なサンプリングモデルとアレル分率モデルにより、検出されないサブクローンが必ずしも不在ではない理由、および血漿シグナルの変化が必ずしも腫瘍量の比例的変化に等しくない理由を示す。
試料は選択的な窓である
腫瘍は、祖先系統と微小環境が不均一な、空間的に組織化された集団である。小さな領域のサンプリングは、一部の系統を可視化する一方、他の系統を未観測のままにする。得られるゲノムプロファイルは、組織の採取場所、その純度、アッセイの検出閾値を条件とする観測である。シーケンシング深度を増やすことはこの連鎖の一部を改善するが、そもそも検体に含まれなかった系統を取り戻すことはできない。
空間的証拠と循環DNAの証拠
Gerlingerらは、多領域シーケンシングを用いて腎癌の分岐進化を明らかにした。Jamal-Hanjaniらは、TRACERxにおいて肺癌の進化を検討した。Abboshらは、早期肺癌における循環腫瘍DNAを系統発生情報と結び付けた。Abboshの論文には、匿名化された画像データと関連解析に影響する訂正が公表されている。本総説は、訂正前の原図から得られた腫瘍体積の数値的較正を一切使用しない。 [1], [2], [3]
変異アレル分率はクローン分率ではない
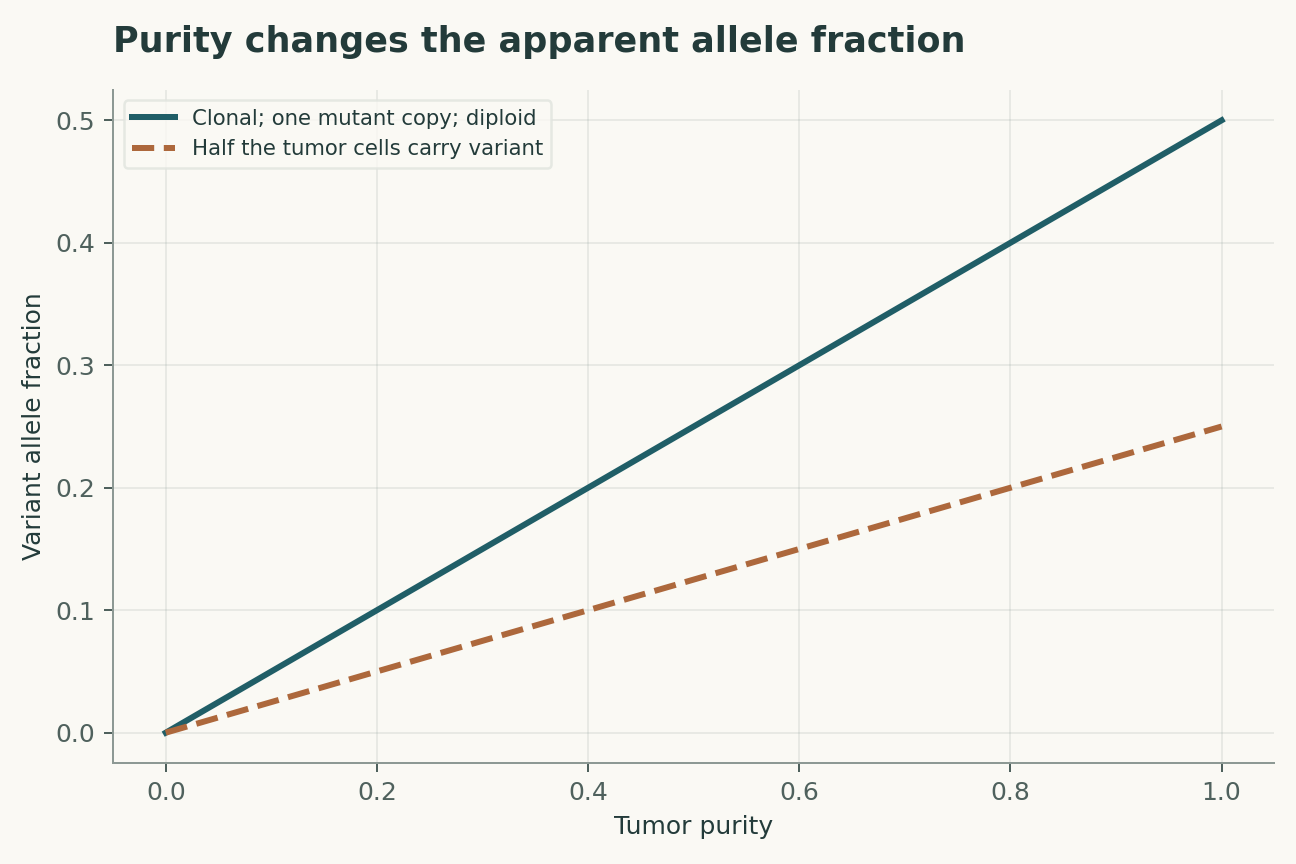
変異のリード分率は、腫瘍純度、その変異をもつ細胞の割合、変異コピー数、および腫瘍細胞と正常細胞の総コピー数に依存する。純粋な腫瘍における二倍体のヘテロ接合性クローン性変異の期待分率は、全体ではなく半分である。コピー数変化は、変異をもつ細胞の割合を変えずにこの分率を変動させうる。したがってクローンサイズを推定するには、細胞混合とゲノム用量の双方を扱うモデルが必要である。
不在はサンプリングを条件とする
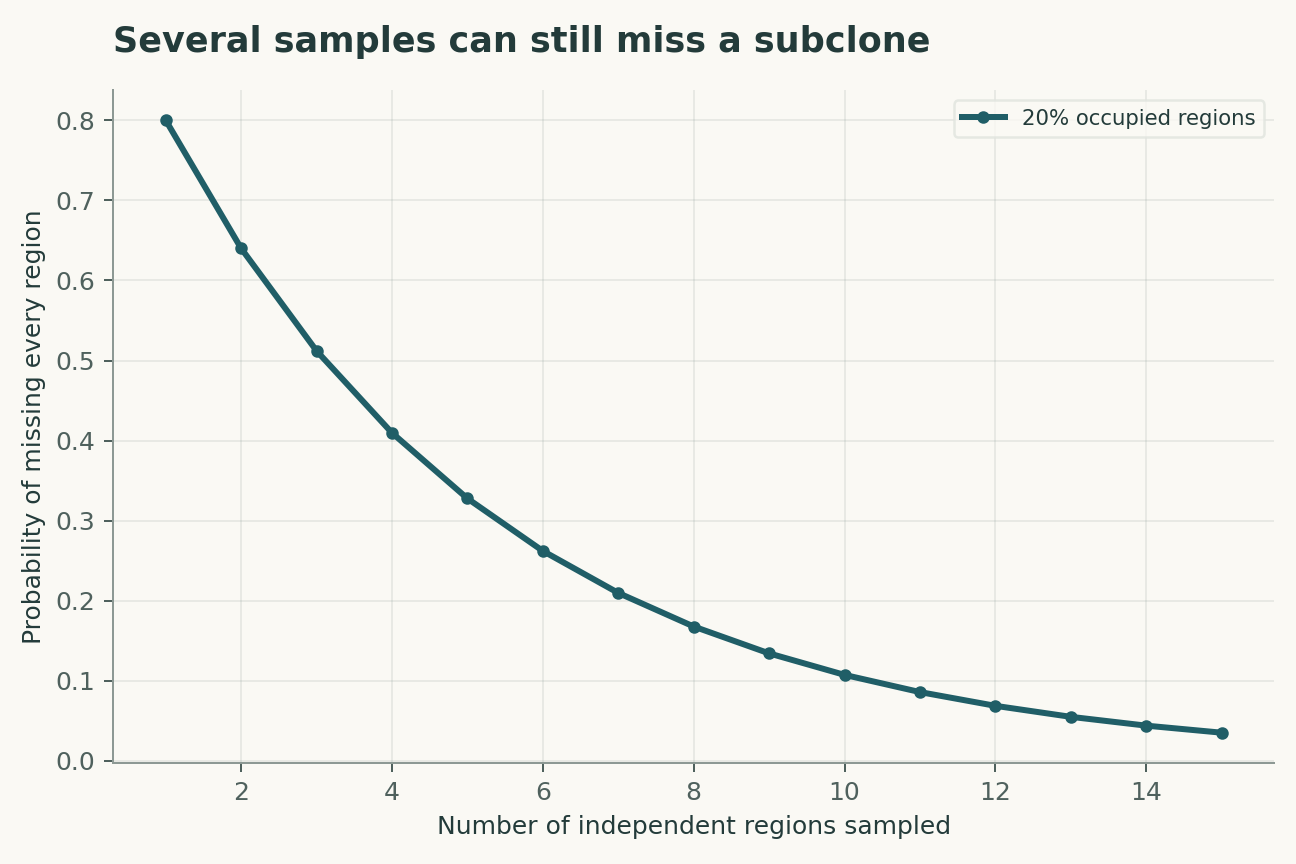
独立にサンプリングされる領域のうち分率fをサブクローンが占める場合、k個の試料でそれを取り逃す確率は(1-f)のk乗である。実際の領域には空間的相関があるため、この理想的な計算は楽観的である可能性がある。近接した生検を密集させると、より少数の分散した試料よりも地理的な網羅性が低くなることがある。サンプリング地図は証拠の一部であり、ゲノムの均一性に関するあらゆる主張に添えるべきである。
血漿中の重みは生物学的変数である
循環DNAの寄与は、病変体積だけでなく、放出、血管へのアクセス、クリアランスに依存する。DNAを大量に放出する病変がシグナルを支配する一方、別の病変はほとんど寄与しないことがある。治療は放出やクリアランスを変化させ、腫瘍負荷と測定される分子の関係を一時的に変える可能性がある。したがって、縦断的な血漿データは、時間的情報、画像所見、および独立に検証された分子測定と併せて解釈することが望ましい。
系統樹は事象の時期を自動的に決定しない
共有される変異は、特定の仮定の下では共通祖先を支持するが、変異数で表された枝長は暦ではない。変異率は変わりうるうえ、サンプリングでは絶滅した系統は観測範囲から除かれる。遅れて検出された枝は、それ以前から検出限界未満で存在していた可能性がある。進化事象の時期を推定するには、枝長を経過時間に単純に換算するのではなく、追加の時間的情報と、観測による捕捉過程を考慮したモデルが必要である。
検出閾値は見かけの経緯を選別する
カバレッジとアレル分率による変異のフィルタリングは、再構築可能な枝を変える。高頻度変異のみを検出するパイプラインは、優勢な系統を優先する。深度や純度の異なる時点を比較すると、見かけ上の出現や消失が生じることがある。頑健な解析では、各時点の検出確率を定量化し、新たに観測された変異と、新たに生じたことが実証された変異を区別すべきである。
実践的な反証戦略
血漿から推定された系統に対する最も強力な検証は、それと食い違う可能性のある独立した観測である。具体的には、別の組織領域、異なる原理に基づくアッセイ、または事前に予測を規定した後続時点が該当する。同じ分子を用いる複数のパイプライン間の一致は計算上有用だが、独立した生物学的サンプリングを提供するものではない。目標は、データセットが支持しうる最も複雑な系統樹ではなく、空間、分子、時間にまたがる不確実性を整合的に説明することである。
分子的な軌跡はDNA放出によるフィルターを通る
循環する変異分子の数は、クローンの存在量、そのDNA放出、クリアランス、および他の細胞からの背景寄与に依存する。したがってアレル分率の上昇は、分子の増大だけでなく分母の縮小を反映することもある。分率と併せて絶対分子濃度および総セルフリーDNA量を測定することは、この曖昧さを制約するのに役立つ。提案するモデルでは、クローン特異的なDNA放出を許容し、その速度を妥当な範囲で変化させても結論が維持されるかを検証することになる。組織生検は遺伝子型と局所的な組成の基準を与えうるが、一回の生検で全身のすべての病変のDNA放出挙動を特定することはできない。
進化に関する主張は代替的な系統樹でも成り立つべきである
観測された変異を複数の系統樹が説明できる場合、一つの優先された系統樹に基づく生物学的な説明は脆弱である。整合する複数の履歴を報告すれば、どの結論が共有され、どの結論が分岐順序に依存するかが明らかになる。コピー数変化と変異の喪失は、単純な有無の論理をさらに複雑にする。有用な前向き検証では、将来の試料または病変特異的な遺伝子型を、その試料の解析前に予測する。成功すれば、進化モデルの観測可能な帰結を評価できる。失敗すれば、取り逃したクローン、不適切な測定モデル、または支持されない系統樹が明らかになる可能性があり、解析ではこれらの代替説明を区別できる状態に保つべきである。
検証にさらすことのできるモデル
以下の四つの方程式は簡潔な解析モデルであり、引用したすべての論文に対する同時フィッティングではない。その解釈は次のとおりである。期待アレル分率vは、純度p、がん細胞分率f、変異コピー数m、腫瘍コピー数Cを用い、二倍体の正常細胞の混入を考慮する。領域的に分布するサブクローンをk個の独立した領域で取り逃す理想的な確率であり、空間的相関はこの近似の妥当性を弱める。血漿アレル分率は寄与で重み付けされた混合であり、重みw_iは病変体積ではなく、採取されたDNA分子を表す。独立かつ誤りのない分子サンプリングでも実在する変異を取り逃しうる。重複リードや誤りには、より詳細なアッセイモデルが必要である。
観測対象は、クローンの存在割合と系統の検出確率である。このモデルは、扱いやすい機序を意図的に切り分けており、その目的は、その機序を代替的な機序から識別する測定を明らかにすることにある。図中のパラメータ値は例示的な入力値として明示されている。それらの値から生成される曲線は数学的な帰結であり、測定されていない生物学的または物理的な量の推定ではない。
識別力のある検証デザイン
主要な比較では、血漿から得られる、組織による裏付けを伴う系統予測を検証すべきである。独立した反復の単位は、検体採取位置が記録された独立した患者である。同一単位からの反復測定は精度を高めるが、独立した反復を生み出すものではない。強力な検証では、閾値の選択や補助的な補正のフィッティングに先立ち、新たな病変と縦断的な時点を検証用に留保する。特に、空間的サンプリング、コピー数、変動するDNA放出は、測定するか、制約するか、感度分析で変化させる必要がある。主要推定値と、その仮定を緩めた場合の変化の両方を報告すべきである。最も有利な除外規則を選んだ後にのみ成功するモデルは、固定された規則で評価されたモデルとは異なる問いに答えている。
具体的な数値解析
二倍体のヘテロ接合性クローン性変異では、純度p = 0.4のとき、期待アレル分率は0.2となる。独立にサンプリングされる領域の20%を占めるサブクローンを取り逃す確率は、一領域では0.8、五領域では約0.328である。真の分子分率が0.01で、独立した分子が100個の場合、変異分子が一つも得られない確率は約0.366となる。これらの例は、生物学的不在を仮定せずに非検出を説明する。
これらの計算は、付属のPythonファイルとそのパラメータ表から再構成できる。軸ラベルはモデルの単位を維持し、キャプションは変化させた量と固定した量を区別している。数値例は、依存関係を明らかにするために選ばれたものであり、公表された図の外観を再現するためではない。有用な独立確認は、極限的な場合を評価したうえで、作図コードを使わずに中間点を再計算することである。一致は、明示されたモデル内の算術を検証するが、自然がそのモデルに従うことを立証するものではない。
証拠、転用、今後の取り組み
結論の適用範囲は、空間的サンプリング、コピー数、変動するDNA放出によって制限される。新たな病変や縦断的な時点への転用には、元の観測へのフィッティングを超える証拠が必要である。将来の追試では、生の測定値、較正記録、除外事項、および各結果と対応する解析を結ぶ機械可読のリンクを保存すべきである。以下の証拠表は、選択された各一次研究の寄与を示す。この比較は焦点を絞った叙述的統合であり、系統的レビューでも、その後の証拠をすべて調査したという主張でもない。提案する研究は本稿では実施していない。その価値は、否定的な結果が単にベンチマークスコアを下げるのではなく、明示的な説明に制約を与える点にある。
明示された解析モデル
四つの方程式と明示的な仮定
(1) 期待アレル分率vは、純度p、がん細胞分率f、変異コピー数m、腫瘍コピー数Cを用い、二倍体の正常細胞の混入を考慮する。
(2) 領域的に分布するサブクローンをk個の独立した領域で取り逃す理想的な確率であり、空間的相関はこの近似の妥当性を弱める。
(3) 血漿アレル分率は寄与で重み付けされた混合であり、重みw_iは病変体積ではなく、採取されたDNA分子を表す。
(4) 独立かつ誤りのない分子サンプリングでも実在する変異を取り逃しうる。重複リードや誤りには、より詳細なアッセイモデルが必要である。
構成例 · 再現可能なデータ
定量的な論証を検討する
これらの曲線は明示されたモデルから計算されたものである。引用研究の観測結果ではない。各図には数値データとベクター版が付属する。


どの証拠がどの問いに答えるのか
| 証拠またはデザイン上の選択 | 明らかにするもの | 未解決のまま残るもの |
|---|---|---|
| 資料1 | 腎腫瘍の多領域シーケンシングは分岐進化を明らかにした。 | 有限個の領域からすべての系統を確定することはできない。 |
| 資料2 | TRACERxは肺癌の不均一性を縦断的進化と結び付けた。 | 観測されたコホートとサンプリング計画が推論の範囲を定める。 |
| 資料3 | ctDNAの系統発生解析は、血漿と腫瘍の情報を結び付けた。 | 公表された訂正10.1038/nature25161は元の記録に添えなければならない。 |
| 主要な観測量 | クローンの存在割合と系統の検出確率 | 空間的サンプリング、コピー数、変動するDNA放出 |
| 独立した検証 | 血漿から得られる、組織による裏付けを伴う系統予測 | 新たな測定が必要 |
| 転用先の集合 | 新たな病変と縦断的な時点 | 構成された数値例によって検証されていない |
提案する検証プロトコル
これは提案段階の評価デザインである。本稿のために、新たな生物学的実験、臨床試験、物理実験は実施していない。
- フィッティング前にクローンの存在割合と系統の検出確率を規定する。
- 検体採取位置が記録された独立した患者ごとに、独立した識別子を保持する。
- 新たな病変と縦断的な時点をモデル開発から分離する。
- 空間的サンプリング、コピー数、変動するDNA放出を測定するか、その範囲を制約する。
- 単位、較正、観測作用素を記録する。
- 主要モデルを、明示的に名指しした競合説明と比較する。
- 検証内容を事前に規定する。すなわち、血漿から得られる、組織による裏付けを伴う系統予測である。
- 生データ、除外事項、パラメータファイル、実行可能な解析を保存する。
一次資料が立証すること
Marco Gerlinger, Andrew J. Rowan, Stuart Horswell et al. · 2012 [1]
寄与。 腎腫瘍の多領域シーケンシングは分岐進化を明らかにした。
適用限界。 有限個の領域からすべての系統を確定することはできない。
資料内の参照箇所。 要旨/一次資料の選択された節。リンク先の書誌記録を参照。
Mariam Jamal-Hanjani, Gareth A. Wilson, Nicholas McGranahan et al. · 2017 [2]
寄与。 TRACERxは肺癌の不均一性を縦断的進化と結び付けた。
適用限界。 観測されたコホートとサンプリング計画が推論の範囲を定める。
資料内の参照箇所。 要旨/一次資料の選択された節。リンク先の書誌記録を参照。
The TRACERx consortium, Christopher Abbosh, The PEACE consortium et al. · 2017 [3]
寄与。 ctDNAの系統発生解析は、血漿と腫瘍の情報を結び付けた。
適用限界。 公表された訂正10.1038/nature25161は元の記録に添えなければならない。
資料内の参照箇所。 要旨/一次資料の選択された節。リンク先の書誌記録を参照。
本解析の限界
- 有限個の領域からすべての系統を確定することはできない。
- 観測されたコホートとサンプリング計画が推論の範囲を定める。
- 公表された訂正10.1038/nature25161は元の記録に添えなければならない。
- 付属図は構成された解析例であり、新たな実験結果ではない。
- 新たな病変と縦断的な時点への転用は、本総説では実証されていない。
明記された一次研究に焦点を絞った叙述的分析であり、系統的な文献検索でも、2026までを包括的に網羅したという主張でもない。
結論を変えうる問い
- 病変特異的なDNA放出を、体積とは独立にどのように推定できるか。
- 空間的に分離した系統を最もよく識別できるサンプリング地図はどれか。
- 見かけの進化的な入れ替わりを、検出限界によって説明できるのはどのような場合か。
参考文献
- Marco Gerlinger, Andrew J. Rowan, Stuart Horswell et al.. Intratumor Heterogeneity and Branched Evolution Revealed by Multiregion Sequencing. New England Journal of Medicine (2012). 10.1056/nejmoa1113205.
- Mariam Jamal-Hanjani, Gareth A. Wilson, Nicholas McGranahan et al.. Tracking the Evolution of Non–Small-Cell Lung Cancer. New England Journal of Medicine (2017). 10.1056/nejmoa1616288.
- The TRACERx consortium, Christopher Abbosh, The PEACE consortium et al.. Phylogenetic ctDNA analysis depicts early-stage lung cancer evolution. Nature (2017). 10.1038/nature22364.
関連する訂正は、画像の匿名化と再解析の変更を報告している。本視点論文は、影響を受けた定量的な腫瘍体積推定値の再利用を避けている。詳細な再解析には必ず訂正を添えるべきである。 出版社による更新.
書誌的同一性はCrossrefと照合した。解釈にはアクセス可能な一次記録、要旨、選択された本文を用いており、全文と補足的な方法の網羅性は完全ではない。
著者と来歴
資料に基づく研究総説と独自の数学的解析は、Codex(AI)が執筆した。引用された実験は、引用先の研究チームに帰属する。
概念的な表紙は、組み込みのImageGenツールで作成した。定量図は明示的に構成された解析であり、コードと数値データを伴う。引用論文の測定値ではない。
このローカル草稿には、独立した査読または学術誌での受理の記録はない。