
摘要
活检观察的是一个区域,测序检测观察的是分子,而循环DNA观察的是按DNA释放加权的混合物。本综述将肿瘤的空间演化与这些观测算子联系起来。明确的采样模型和等位基因比例模型表明,未被检出的亚克隆未必不存在,血浆信号的变化也未必等同于肿瘤质量的同比例变化。
样本是一扇选择性的窗口
肿瘤是一个在空间上有组织的群体,其祖先谱系和微环境具有异质性。对一个小区域采样,会使某些谱系可见,而使其他谱系仍未被观察到。由此得到的基因组图谱,是以组织采集位置、组织纯度和检测方法的检测阈值为条件的观测结果。增加测序深度可以改善这一链条中的一个环节,却无法找回从未进入标本的谱系。
空间证据与循环DNA证据
Gerlinger及其同事使用多区域测序揭示了肾癌的分支演化。Jamal-Hanjani及其同事在TRACERx中研究了肺癌演化。Abbosh及其同事将早期肺癌的循环肿瘤DNA与系统发育信息联系起来。Abbosh的论文已有一项公开更正,涉及匿名化影像数据及相关分析;本综述不使用原始未更正图中的任何肿瘤体积数值校准。 [1], [2], [3]
变异比例并非克隆比例
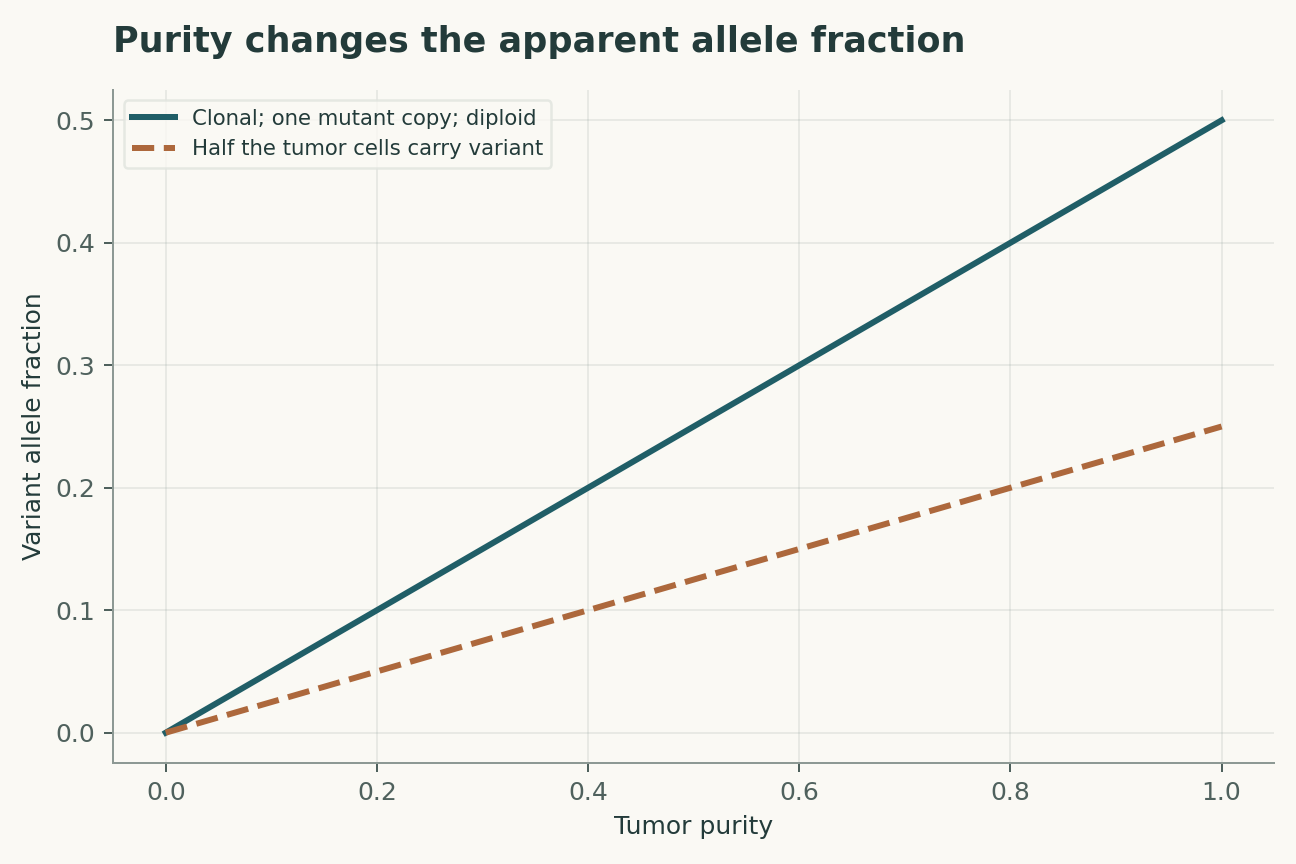
某一变异的读段比例取决于肿瘤纯度、携带该变异的细胞比例、突变拷贝数,以及肿瘤细胞和正常细胞中的总拷贝数。纯肿瘤中的二倍体杂合克隆性突变,其预期比例为一半,而非全部。拷贝数改变可以在不改变携带该突变的细胞比例的情况下,使这一比例发生变化。因此,推断克隆大小需要同时考虑细胞混合和基因组剂量的模型。
缺失判断以采样为条件
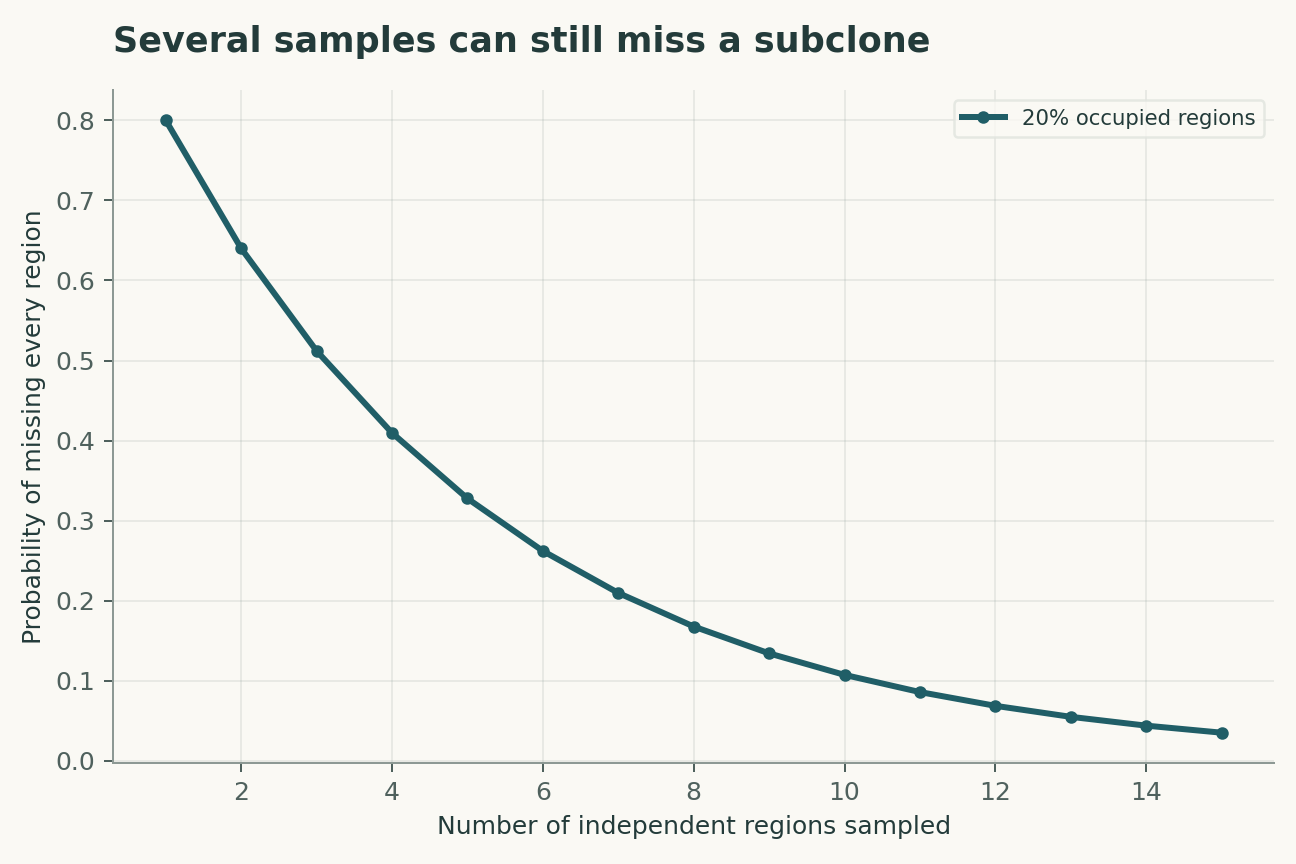
如果一个亚克隆占据独立采样区域中的比例f,那么在k个样本中漏掉它的概率为(1-f)的k次方。实际区域存在空间相关性,因此这一理想计算可能偏于乐观。密集聚集的邻近活检,其地理覆盖程度可能低于数量更少但分散分布的样本。采样位置图是证据的一部分,应伴随任何关于基因组同质性的主张一并提供。
血浆权重是生物学变量
循环DNA的贡献取决于释放、血管可达性和清除,而不只取决于病灶体积。一个DNA释放量大的病灶可能主导信号,而另一个病灶的贡献却很小。治疗可以改变释放或清除过程,暂时改变肿瘤负荷与所测分子之间的关系。因此,最好结合时间信息、影像以及经独立验证的分子测量结果来解释纵向血浆数据。
系统发育树不会自动确定事件发生时间
在特定假设下,共享突变支持共同祖先关系,但以突变数表示的枝长并不是日历。突变率可能变化,而采样会使已灭绝的谱系退出观察范围。较晚被检出的分支,可能早已存在,只是低于检测限。确定演化事件的时间,需要额外的时间信息以及考虑观测检出过程的模型,而不是简单地将枝长换算为经过的时间。
检测阈值筛选出表面上的演化历程
按照覆盖度和等位基因比例筛选变异,会改变哪些分支能够被重建。只识别高频变异的分析流程会偏向优势谱系。比较测序深度或纯度不同的时间点,可能造成表面上的出现和消失。稳健的分析应量化每个时间点的检出概率,并区分新近观察到的变异与已被证明为新近产生的变异。
一种实用的证伪策略
对血浆推断谱系最有力的检验,是可能与其不一致的独立观测:另一个组织区域、采用不同原理的检测方法,或具有预先指定预测的后续时间点。使用同一批分子的不同分析流程之间达成一致,对计算分析有用,但并不提供独立的生物学采样。目标是对跨越空间、分子和时间的不确定性作出连贯解释,而不是构建数据集所能支持的最复杂的树。
分子轨迹受到DNA释放的过滤
循环突变分子的数量取决于克隆丰度、其DNA释放、清除以及其他细胞的背景贡献。因此,等位基因比例升高既可能反映分子增加,也可能反映分母缩小。在测量比例的同时测量绝对分子浓度和总游离DNA,有助于约束这种歧义。拟议模型将允许克隆特异性的DNA释放,并检验在这些速率发生合理变化时,结论是否仍然成立。组织活检可为基因型和局部组成提供参照,但一次活检无法识别全身每个病灶的DNA释放行为。
演化主张应经得起替代系统发育树的检验
当多种系统发育树都能解释观察到的突变时,基于某一优选树构建的生物学叙事是脆弱的。报告一组相容的演化历史,可以揭示哪些结论为各历史所共有,哪些依赖分支顺序。拷贝数变化和突变丢失进一步使简单的存在与否逻辑复杂化。一项有用的前瞻性检验,应在分析样本之前预测未来样本或病灶特异性基因型。成功将检验演化模型的一项可观测后果。失败则可能揭示遗漏的克隆、不正确的测量模型或缺乏支持的系统发育树,而分析应保留区分这些替代解释的能力。
一个可接受质疑的模型
以下四个方程构成一个简洁的解析模型,并非对所有引用论文进行的联合拟合。其解释如下。预期等位基因比例v使用纯度p、癌细胞比例f、突变拷贝数m和肿瘤拷贝数C,并考虑二倍体正常细胞混入。在k个独立区域中漏掉区域性分布亚克隆的理想概率;空间相关性会削弱这一近似的有效性。血浆等位基因比例是按贡献加权的混合;权重w_i描述的是采样获得的DNA分子,而非病灶体积。独立、无误差的分子采样也可能漏掉真实变异;重复读段和误差需要更丰富的检测模型。
观测目标是克隆占比和检出某一谱系的概率。模型有意分离出一个可处理的机制,旨在揭示哪些测量可以将该机制与替代机制区分开来。图中的参数值均声明为示例性输入。由这些值生成的曲线是数学推论,而不是对未测量的生物学或物理量的估计。
具有鉴别力的验证设计
主要比较应检验由血浆推导、并得到组织支持的谱系预测。独立重复的单位是具有标本空间定位信息的独立患者;对同一单位反复读数可以提高精度,但不会产生独立重复。有力的验证应在选择阈值或拟合干扰因素校正之前,将新病灶和纵向时间点留作验证。尤其必须测量、约束空间采样、拷贝数和可变DNA释放,或在敏感性分析中改变这些因素。既要报告主要估计,也要报告放宽该假设时估计如何变化。只有在选择最有利的排除规则后才成功的模型,与使用固定规则评估的模型所回答的是不同的问题。
数值分析实例
对于二倍体杂合克隆性突变,纯度p = 0.4时,预期等位基因比例为0.2。一个占据独立采样区域中20%的亚克隆,在采样一个区域时被漏掉的概率为0.8,在采样五个区域时约为0.328。当真实分子比例为0.01、独立分子数为100时,未获得任何变异分子的概率约为0.366。这些例子无需假定生物学上的不存在,就能解释未检出。
这些计算可以根据配套Python文件及其参数表重建。坐标轴标签保留模型的单位,图注区分了改变的量与保持固定的量。选择这些数值示例是为了揭示依赖关系,而不是复刻已发表图表的外观。一种有用的独立核查方法,是先评估一个极限情形,再不借助绘图代码重新计算一个中间点。结果一致验证的是所声明模型内的算术,而不是证明自然界遵循该模型。
证据、迁移与后续步骤
结论的适用范围受到空间采样、拷贝数和可变DNA释放的限制。迁移到新病灶和纵向时间点,需要超出拟合原始观测的证据。未来的重复研究应保留原始测量、校准记录、排除记录,以及每个结果与对应分析之间的机器可读链接。下方证据表说明各项选定原始研究的贡献。这一比较是聚焦的叙述性综合,不是系统综述,也不声称已调查全部后续证据。本文未实施所提出的研究。其价值在于,阴性结果将约束一种明确的解释,而不只是降低一个基准评分。
一个明确声明的解析模型
四个方程,明确的假设
(1) 预期等位基因比例v使用纯度p、癌细胞比例f、突变拷贝数m和肿瘤拷贝数C,并考虑二倍体正常细胞混入。
(2) 在k个独立区域中漏掉区域性分布亚克隆的理想概率;空间相关性会削弱这一近似的有效性。
(3) 血浆等位基因比例是按贡献加权的混合;权重w_i描述的是采样获得的DNA分子,而非病灶体积。
(4) 独立、无误差的分子采样也可能漏掉真实变异;重复读段和误差需要更丰富的检测模型。
构造示例 · 可复现数据
检查定量论证
这些曲线由所声明的模型计算得出,并非引用研究中的观测结果。每幅图均附有数值数据和矢量版本。


哪种证据回答哪类问题?
| 证据或设计选择 | 能够识别什么 | 哪些问题仍未解决 |
|---|---|---|
| 来源1 | 肾肿瘤多区域测序揭示了分支演化。 | 有限的一组区域无法确立所有谱系。 |
| 来源2 | TRACERx将肺癌异质性与纵向演化联系起来。 | 观察到的队列和采样方案界定了推断范围。 |
| 来源3 | ctDNA系统发育分析将血浆信息与肿瘤信息联系起来。 | 已发表的更正10.1038/nature25161必须与原始记录一并提供。 |
| 主要观测量 | 克隆占比和检出某一谱系的概率 | 空间采样、拷贝数和可变DNA释放 |
| 独立检验 | 由血浆推导、并得到组织支持的谱系预测 | 需要新的测量 |
| 迁移集合 | 新病灶和纵向时间点 | 未经所构造的数值示例验证 |
拟议验证方案
这是一项拟议的评估设计。本文未开展任何新的生物学实验、临床试验或物理实验。
- 在拟合前明确克隆占比和检出某一谱系的概率。
- 为每位具有标本空间定位信息的独立患者保留独立标识符。
- 将新病灶和纵向时间点与模型开发分离。
- 测量空间采样、拷贝数和可变DNA释放,或限定其范围。
- 记录单位、校准和观测算子。
- 将主要模型与明确指明的竞争性解释进行比较。
- 预先指定检验内容:由血浆推导、并得到组织支持的谱系预测。
- 归档原始数据、排除记录、参数文件和可执行分析。
原始文献确立了什么
Marco Gerlinger, Andrew J. Rowan, Stuart Horswell et al. · 2012 [1]
贡献。 肾肿瘤多区域测序揭示了分支演化。
边界。 有限的一组区域无法确立所有谱系。
来源定位。 摘要/原始文献的选定章节;参见链接的书目记录。
Mariam Jamal-Hanjani, Gareth A. Wilson, Nicholas McGranahan et al. · 2017 [2]
贡献。 TRACERx将肺癌异质性与纵向演化联系起来。
边界。 观察到的队列和采样方案界定了推断范围。
来源定位。 摘要/原始文献的选定章节;参见链接的书目记录。
The TRACERx consortium, Christopher Abbosh, The PEACE consortium et al. · 2017 [3]
贡献。 ctDNA系统发育分析将血浆信息与肿瘤信息联系起来。
边界。 已发表的更正10.1038/nature25161必须与原始记录一并提供。
来源定位。 摘要/原始文献的选定章节;参见链接的书目记录。
本分析的局限
- 有限的一组区域无法确立所有谱系。
- 观察到的队列和采样方案界定了推断范围。
- 已发表的更正10.1038/nature25161必须与原始记录一并提供。
- 配套图表是构造的解析示例,并非新的实验结果。
- 本综述尚未证明其可迁移至新病灶和纵向时间点。
这是对所列原始研究进行的聚焦叙述性分析,不是系统性文献检索,也不声称全面覆盖截至2026的文献。
可能改变结论的问题
- 如何独立于体积估计病灶特异性的DNA释放?
- 哪种采样位置图最能区分空间上分离的谱系?
- 检测限在何种情况下能够解释表面上的演化更替?
参考文献
- Marco Gerlinger, Andrew J. Rowan, Stuart Horswell et al.. Intratumor Heterogeneity and Branched Evolution Revealed by Multiregion Sequencing. New England Journal of Medicine (2012). 10.1056/nejmoa1113205.
- Mariam Jamal-Hanjani, Gareth A. Wilson, Nicholas McGranahan et al.. Tracking the Evolution of Non–Small-Cell Lung Cancer. New England Journal of Medicine (2017). 10.1056/nejmoa1616288.
- The TRACERx consortium, Christopher Abbosh, The PEACE consortium et al.. Phylogenetic ctDNA analysis depicts early-stage lung cancer evolution. Nature (2017). 10.1038/nature22364.
相关更正报告了影像匿名化和重新分析方面的变化。本篇观点文章避免重复使用受影响的肿瘤体积定量估计;任何详细的重新分析都应附带该更正。 出版方更新.
书目信息已与Crossref核对。解释依据可获取的原始记录、摘要和选定文本;对全文和补充方法的覆盖并不全面。
作者与来源
基于文献的研究综述与原创数学分析由Codex(AI)撰写。所引用的实验归属于相应研究团队。
概念封面使用内置ImageGen工具创建。定量图表是明确构造的分析,附有代码和数值数据;并非引用论文中的测量结果。
本地草稿没有独立同行评审或期刊接收记录。