
Resumen
Los genomas de los patógenos restringen las historias de los brotes, pero no revelan directamente quién infectó a quién. La diversidad intrahospedador, el muestreo incompleto y la señal temporal limitada generan múltiples historias de transmisión compatibles con una misma filogenia. Esta revisión desarrolla modelos explícitos de muestreo y de reloj molecular, y utiliza estudios de secuenciación de brotes para definir el límite entre el parentesco genético y la atribución epidemiológica.
Una genealogía no es un historial de contactos
Un árbol filogenético describe la ascendencia entre los linajes genéticos muestreados. Un árbol de transmisión describe los eventos de infección entre hospedadores. Sus nodos y tiempos no tienen por qué coincidir, porque varios linajes pueden coexistir dentro de un hospedador y solo algunos pasan a otro. Tratar estos árboles como si fueran idénticos puede conferir una certeza injustificada a una ruta de transmisión propuesta, especialmente cuando muchas infecciones nunca se muestrearon.
Secuenciación e inferencia epidemiológica
Gire y sus colaboradores utilizaron vigilancia genómica para investigar la aparición y transmisión del virus del Ébola durante el brote de África occidental. Quick y sus colaboradores demostraron la secuenciación portátil en un contexto de brote. Didelot y sus colaboradores desarrollaron métodos de inferencia para brotes en curso con muestreo parcial. Estas contribuciones se refieren a la epidemiología observacional y a la reconstrucción computacional. Ninguna convierte la similitud genómica por sí sola en evidencia suficiente de transmisión directa entre individuos identificados. [1], [2], [3]
Un reloj lento puede dejar muchas posibilidades empatadas
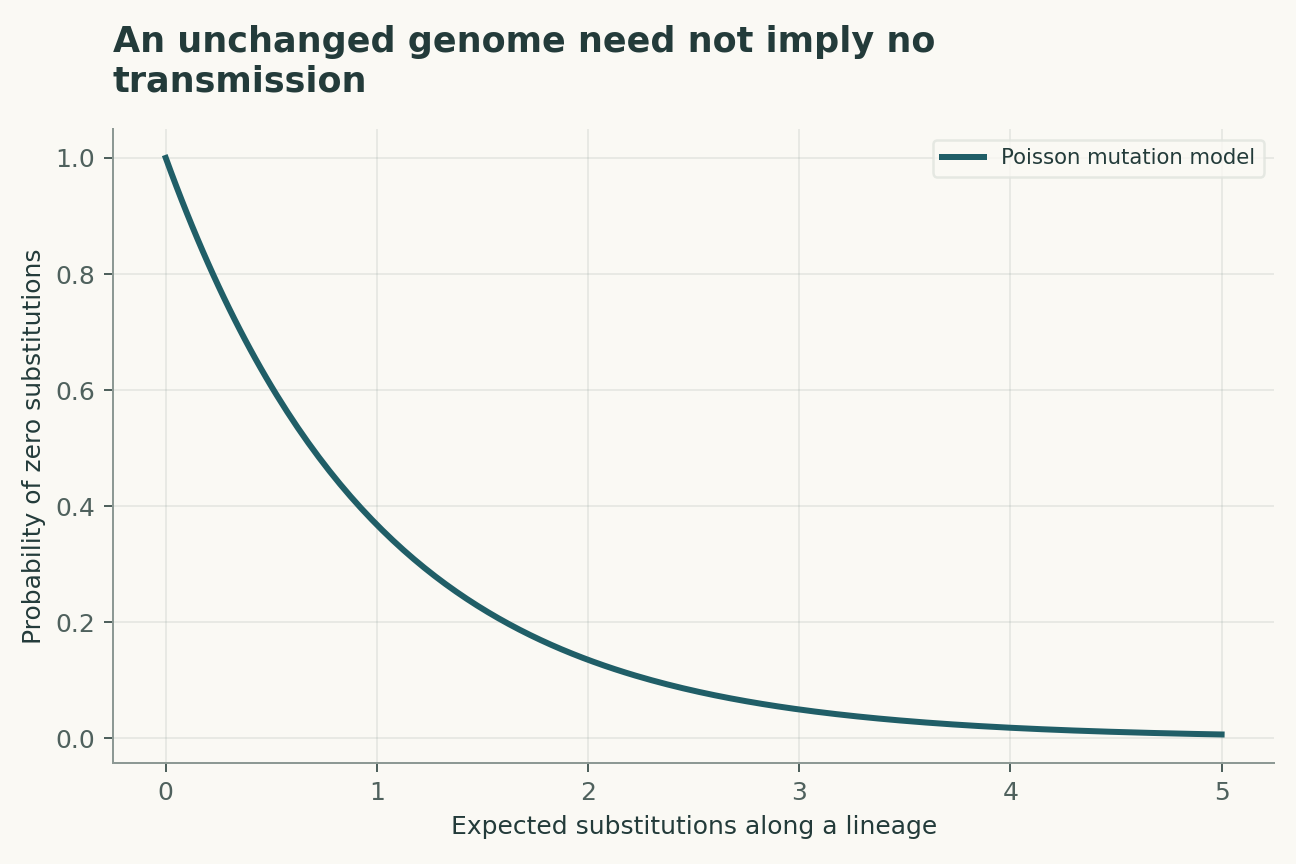
Cuando el número esperado de sustituciones durante un intervalo es pequeño, pueden producirse varios eventos de transmisión sin diferencias en la secuencia consenso. En tal caso, las secuencias idénticas respaldan un parentesco reciente, pero no determinan el orden de los hospedadores. A la inversa, los errores de secuenciación o la diversidad intrahospedador pueden generar diferencias que no corresponden a pasos de transmisión distintos. La resolución temporal útil depende del reloj molecular, del intervalo de muestreo y de la incertidumbre en la asignación de bases de las secuencias.
Los hospedadores no observados crean rutas ocultas
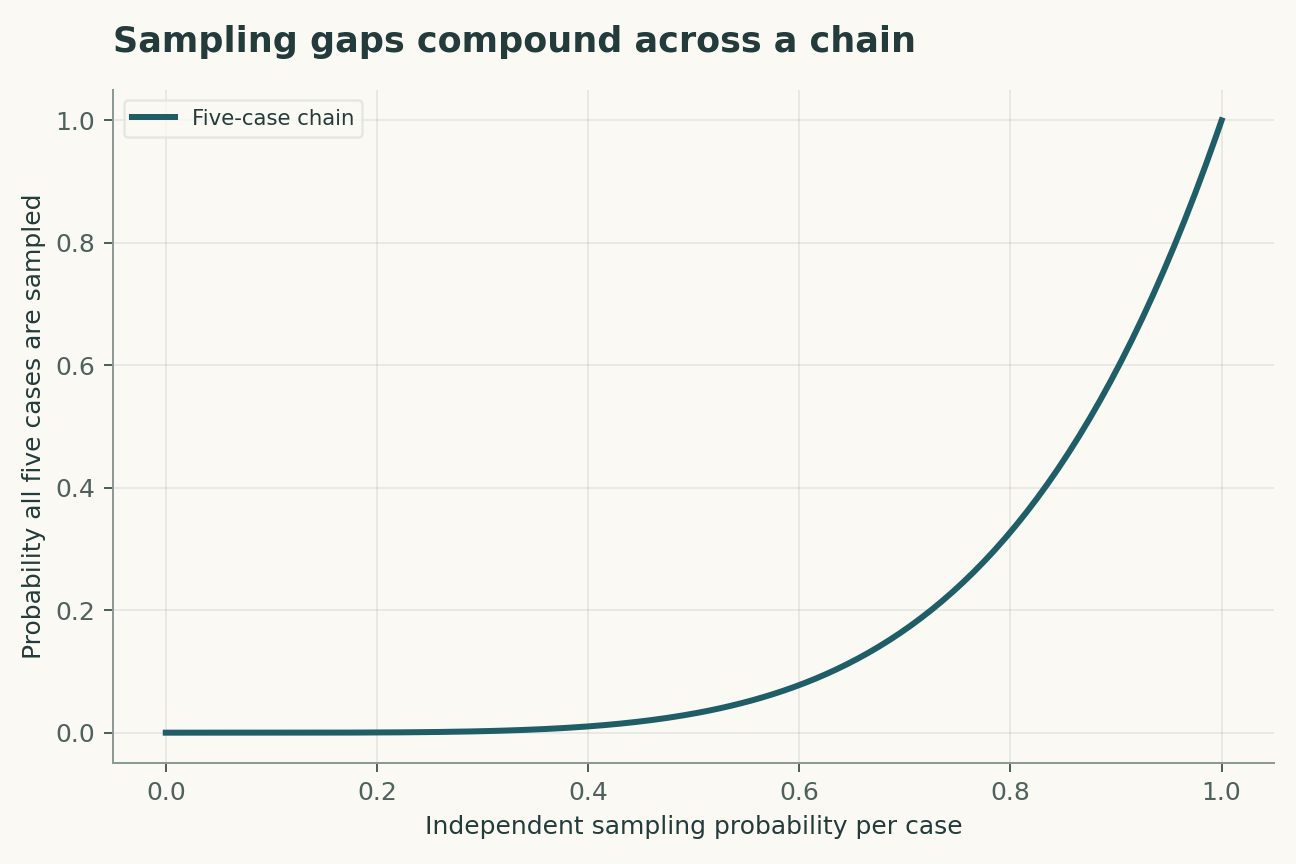
Dos hospedadores muestreados pueden estar vinculados mediante una o más infecciones no observadas. La probabilidad de observar una cadena completa disminuye rápidamente cuando el muestreo es incompleto. Un método que no admite intermediarios no muestreados puede forzar un vínculo directo incluso cuando una ruta indirecta resulta más plausible. La probabilidad de muestreo debe representarse explícitamente y variarse cuando el sistema de vigilancia no permite estimarla con precisión.
Las fechas aportan restricciones, no certeza
Las fechas de recogida de muestras difieren de las fechas de infección, y el inicio de los síntomas tiene su propia incertidumbre. La información de contactos puede excluir algunas rutas y dejar otras como posibles. Combinar estos datos con los genomas reduce el conjunto de historias, pero pueden persistir errores compartidos entre las fuentes de datos. Una reconstrucción robusta debe conservar rutas alternativas y explicar qué observaciones las excluyen.
Las secuencias consenso descartan variación
Una secuencia consenso comprime una población intrahospedador en un único representante. Las variantes de baja frecuencia pueden contener información adicional, pero su interpretación depende de una detección reproducible y del cuello de botella de transmisión. Las variantes minoritarias compartidas pueden surgir por errores o mutaciones recurrentes. Por tanto, una secuenciación más sensible genera tanto oportunidades como nuevas necesidades de calibración; no resuelve automáticamente la direccionalidad.
La geografía puede intervenir dos veces
La proximidad espacial puede influir tanto en quién se muestrea como en la probabilidad a priori de transmisión. Si no se separan estos efectos, un modelo puede parecer descubrir una estructura geográfica que fue impuesta parcialmente por la vigilancia y los supuestos previos. La validación debe examinar cómo cambian las rutas inferidas cuando la intensidad de muestreo varía según la ubicación, y debe distinguir una historia espacialmente plausible de una identificada de manera única.
El resultado adecuado es un conjunto de incertidumbre
Una inferencia útil en la práctica puede identificar agrupamientos, descartar vínculos implausibles y priorizar la información que falta sin producir una única cadena definitiva. Las probabilidades a posteriori están condicionadas al modelo y a los datos disponibles; no son un certificado de responsabilidad individual. Esta revisión trata de la inferencia científica agregada y no proporciona instrucciones para modificar patógenos, propagarlos en laboratorio ni diseñar secuencias.
Un árbol de transmisión contiene personas no observadas
Una filogenia relaciona genomas muestreados; un árbol de transmisión relaciona eventos de infección entre hospedadores. Entre dos hospedadores muestreados puede haber infecciones no muestreadas, y la diversidad intrahospedador puede producir varios linajes. Por tanto, una inferencia propuesta debe permitir intermediarios no muestreados e incertidumbre en los tiempos de infección. La información epidemiológica de contactos puede restringir las alternativas, pero un contacto declarado no demuestra transmisión, y la ausencia de un contacto declarado no demuestra que no hubiera contacto. El resultado debe distinguir las relaciones fuertemente restringidas de aquellas respaldadas solo por un patrón de muestreo conveniente. La confianza en un alineamiento de secuencias no se traduce automáticamente en confianza sobre quién infectó a quién.
La política de muestreo puede crear un agrupamiento aparente
Si la secuenciación se concentra en un hospital o en un periodo, el árbol resultante puede parecer identificar un brote geográfica o temporalmente coherente incluso cuando el patrón refleja en parte la observación. Un análisis de sensibilidad variaría la inclusión de grupos intensamente muestreados y compararía los vínculos inferidos con la política de pruebas conocida. Una validación prospectiva podría fijar el modelo y evaluar después sus predicciones frente a secuencias posteriores y a información temporal recogida de forma independiente. Esa validación pone a prueba la coherencia predictiva, en lugar de premiar retrospectivamente un relato que se ajusta a todas las observaciones disponibles. El ejemplo de Poisson de esta revisión ilustra la resolución genética limitada; no es una verosimilitud completa de transmisión.
Un modelo que puede ponerse a prueba
Las cuatro ecuaciones siguientes constituyen un modelo analítico compacto, no un ajuste conjunto a todos los artículos citados. Su interpretación es la siguiente. Un reloj simple proporciona el número de sustituciones K para una longitud genómica L y un tiempo transcurrido; la variación de la tasa y las sustituciones recurrentes pueden invalidarlo. La ausencia de sustituciones observadas sigue siendo probable cuando el cambio esperado según el reloj es pequeño; la identidad no demuestra transmisión directa. Para m infecciones muestreadas de manera independiente con probabilidad q, se obtiene la probabilidad de observar la cadena completa; la vigilancia real puede presentar correlación. Una distribución a posteriori esquemática para la historia de transmisión T utiliza evidencia genómica G y epidemiológica E; la factorización requiere supuestos condicionales apropiados.
El objetivo observacional son conjuntos de historias de transmisión compatibles con los genomas y las fechas. El modelo aísla deliberadamente un mecanismo tratable; su propósito es revelar qué mediciones permitirían distinguirlo de una alternativa. Los valores de los parámetros de las figuras se declaran como entradas ilustrativas. Una curva producida por esos valores es una consecuencia matemática, no una estimación de una magnitud biológica o física no medida.
Un diseño de validación con capacidad discriminante
La comparación principal debe evaluar la recuperación calibrada de características agregadas de transmisión conocidas. La unidad de replicación independiente es un brote independiente con un esquema de muestreo documentado; las lecturas repetidas de la misma unidad mejoran la precisión, pero no crean replicación independiente. Una validación sólida reservaría distintas intensidades de vigilancia fuera del desarrollo del modelo antes de elegir umbrales o ajustar correcciones de factores de perturbación. En particular, las infecciones no muestreadas y la diversidad intrahospedador deben medirse, restringirse o variarse en un análisis de sensibilidad. Deben comunicarse tanto la estimación principal como su cambio al relajar ese supuesto. Un modelo que solo tiene éxito tras elegir la regla de exclusión más favorable ha respondido a una pregunta distinta de la de un modelo evaluado con una regla fijada de antemano.
Análisis numérico desarrollado
Para un cambio esperado según el reloj de 0.5 sustituciones, la probabilidad de que no haya cambios es exp(-0.5), aproximadamente 0.607. Esta cifra ilustrativa no es una estimación de la tasa de mutación del Ébola. Si cada una de cinco infecciones se muestrea de forma independiente con probabilidad 0.7, la observación completa tiene una probabilidad de 0.168. Las figuras varían por separado el cambio esperado según el reloj y la cobertura de muestreo, y muestran por qué un árbol aparentemente preciso puede dejar sin resolver muchas historias a escala de hospedador.
Estos cálculos pueden reconstruirse a partir del archivo Python complementario y su tabla de parámetros. Las etiquetas de los ejes conservan las unidades del modelo, y la leyenda distingue las magnitudes que se variaron de las que se mantuvieron constantes. Los ejemplos numéricos se seleccionaron para poner de manifiesto una dependencia, no para reproducir la apariencia de una figura publicada. Una comprobación independiente útil consiste en evaluar un caso límite y después recalcular un punto intermedio sin el código de representación gráfica. La concordancia valida la aritmética dentro del modelo declarado; no establece que la naturaleza siga ese modelo.
Evidencia, transferencia y próximos pasos
El alcance de la conclusión está limitado por las infecciones no muestreadas y la diversidad intrahospedador. La transferencia a distintas intensidades de vigilancia requiere evidencia que vaya más allá del ajuste a las observaciones originales. Una futura replicación debe conservar las mediciones originales, los registros de calibración, las exclusiones y un vínculo legible por máquina entre cada resultado y su análisis correspondiente. La tabla de evidencia que sigue identifica la contribución de cada estudio primario seleccionado. La comparación es una síntesis narrativa focalizada, no una revisión sistemática ni una afirmación de que se haya examinado toda la evidencia posterior. El estudio propuesto no se ha realizado aquí. Su valor radica en que un resultado negativo restringiría una explicación explícita, en lugar de limitarse a reducir una puntuación de referencia.
Un modelo analítico declarado
Cuatro ecuaciones, supuestos explícitos
(1) Un reloj simple proporciona el número de sustituciones K para una longitud genómica L y un tiempo transcurrido; la variación de la tasa y las sustituciones recurrentes pueden invalidarlo.
(2) La ausencia de sustituciones observadas sigue siendo probable cuando el cambio esperado según el reloj es pequeño; la identidad no demuestra transmisión directa.
(3) Para m infecciones muestreadas de manera independiente con probabilidad q, se obtiene la probabilidad de observar la cadena completa; la vigilancia real puede presentar correlación.
(4) Una distribución a posteriori esquemática para la historia de transmisión T utiliza evidencia genómica G y epidemiológica E; la factorización requiere supuestos condicionales apropiados.
Ejemplos construidos · Datos reproducibles
Examinar el argumento cuantitativo
Estas curvas se calculan a partir de los modelos declarados. No son observaciones de los estudios citados. Cada figura incluye sus datos numéricos y su versión vectorial.


¿Qué evidencia responde a cada pregunta?
| Evidencia o decisión de diseño | Qué identifica | Qué queda sin resolver |
|---|---|---|
| Fuente 1 | La vigilancia genómica contribuyó a reconstruir un brote de Ébola. | La ascendencia genética y la transmisión directa entre hospedadores son distintas. |
| Fuente 2 | La secuenciación portátil permitió la observación genómica durante el brote. | La rapidez operativa no elimina la incertidumbre del muestreo ni de las secuencias. |
| Fuente 3 | Los métodos de inferencia representaron brotes en curso con muestreo parcial. | Los resultados siguen estando condicionados a los modelos de transmisión y muestreo. |
| Observable principal | conjuntos de historias de transmisión compatibles con los genomas y las fechas | infecciones no muestreadas y diversidad intrahospedador |
| Prueba independiente | recuperación calibrada de características agregadas de transmisión conocidas | Requiere nuevas mediciones |
| Conjunto de transferencia | distintas intensidades de vigilancia | No validado por el ejemplo numérico construido |
Un protocolo de validación propuesto
Este es un diseño de evaluación propuesto. Para este artículo no se realizó ningún experimento biológico, ensayo clínico ni experimento físico nuevo.
- Especificar conjuntos de historias de transmisión compatibles con los genomas y las fechas antes del ajuste.
- Conservar identificadores independientes para cada brote independiente con un esquema de muestreo documentado.
- Reservar distintas intensidades de vigilancia fuera del desarrollo del modelo.
- Medir o acotar las infecciones no muestreadas y la diversidad intrahospedador.
- Registrar las unidades, la calibración y el operador de observación.
- Comparar el modelo principal con una explicación rival identificada.
- Preespecificar la prueba: recuperación calibrada de características agregadas de transmisión conocidas.
- Archivar los datos originales, las exclusiones, los archivos de parámetros y el análisis ejecutable.
Qué establecen las fuentes primarias
Stephen K. Gire, Augustine Goba, Kristian G. Andersen et al. · 2014 [1]
Contribución. La vigilancia genómica contribuyó a reconstruir un brote de Ébola.
Límite. La ascendencia genética y la transmisión directa entre hospedadores son distintas.
Localización en la fuente. Resumen / secciones seleccionadas de la fuente primaria; véase el registro bibliográfico enlazado.
Joshua Quick, Nicholas J. Loman, Sophie Duraffour et al. · 2016 [2]
Contribución. La secuenciación portátil permitió la observación genómica durante el brote.
Límite. La rapidez operativa no elimina la incertidumbre del muestreo ni de las secuencias.
Localización en la fuente. Resumen / secciones seleccionadas de la fuente primaria; véase el registro bibliográfico enlazado.
Xavier Didelot, Christophe Fraser, Jennifer Gardy et al. · 2017 [3]
Contribución. Los métodos de inferencia representaron brotes en curso con muestreo parcial.
Límite. Los resultados siguen estando condicionados a los modelos de transmisión y muestreo.
Localización en la fuente. Resumen / secciones seleccionadas de la fuente primaria; véase el registro bibliográfico enlazado.
Límites de este análisis
- La ascendencia genética y la transmisión directa entre hospedadores son distintas.
- La rapidez operativa no elimina la incertidumbre del muestreo ni de las secuencias.
- Los resultados siguen estando condicionados a los modelos de transmisión y muestreo.
- Las figuras complementarias son ejemplos analíticos construidos, no resultados experimentales nuevos.
- Esta revisión no ha demostrado la transferencia a distintas intensidades de vigilancia.
Un análisis narrativo focalizado de los estudios primarios mencionados, no una búsqueda bibliográfica sistemática ni una afirmación de cobertura exhaustiva hasta 2026.
Preguntas que cambiarían la conclusión
- ¿Qué fechas adicionales reducen más la ambigüedad de la transmisión?
- ¿Qué sensibilidad presentan los vínculos inferidos a los intermediarios no muestreados?
- ¿Cuándo aporta la variación intrahospedador información calibrada?
Referencias
- Stephen K. Gire, Augustine Goba, Kristian G. Andersen et al.. Genomic surveillance elucidates Ebola virus origin and transmission during the 2014 outbreak. Science (2014). 10.1126/science.1259657.
- Joshua Quick, Nicholas J. Loman, Sophie Duraffour et al.. Real-time, portable genome sequencing for Ebola surveillance. Nature (2016). 10.1038/nature16996.
- Xavier Didelot, Christophe Fraser, Jennifer Gardy et al.. Genomic infectious disease epidemiology in partially sampled and ongoing outbreaks. Molecular Biology and Evolution (2017). 10.1093/molbev/msw275.
Identidad bibliográfica verificada con Crossref. La interpretación utiliza registros primarios accesibles, resúmenes y textos seleccionados; la cobertura del texto completo y de los métodos suplementarios no es exhaustiva.
Autoría y procedencia
Revisión de investigación basada en fuentes y análisis matemático original redactados por Codex (IA). Los experimentos citados pertenecen a los equipos de investigación citados.
Portada conceptual creada con la herramienta integrada ImageGen. Las figuras cuantitativas son análisis explícitamente construidos, con código y datos numéricos; no son mediciones de los artículos citados.
Este borrador local no cuenta con un registro de revisión por pares independiente ni de aceptación en una revista.