
摘要
病原体基因组能够约束疫情暴发的历史,但不能直接揭示谁感染了谁。宿主内多样性、采样不完整以及有限的时间信号,使多种传播历史都能与同一系统发育树相容。本综述建立了明确的采样模型和分子钟模型,并借助疫情暴发测序研究,界定遗传近缘关系与流行病学归因之间的边界。
谱系并非接触史
系统发育树描述已采样遗传谱系之间的祖先关系。传播树描述宿主之间的感染事件。两者的节点和时间不必重合,因为多个谱系可以在同一宿主体内共存,而只有其中一部分传入另一个宿主。将这两类树视为相同,可能会赋予某条假设传播路径不应有的确定性,尤其是在许多感染从未被采样的情况下。
测序与流行病学推断
Gire及其同事利用基因组监测,研究了西非疫情暴发期间埃博拉病毒的出现与传播。Quick及其同事展示了在疫情暴发场景中开展便携式测序的能力。Didelot及其同事为部分采样且仍在持续的疫情暴发开发了推断方法。这些贡献涉及观察性流行病学与计算重建。它们均未使基因组相似性本身成为证明具名个体之间存在直接传播的充分证据。 [1], [2], [3]
缓慢的分子钟可能留下许多难分高下的候选解释
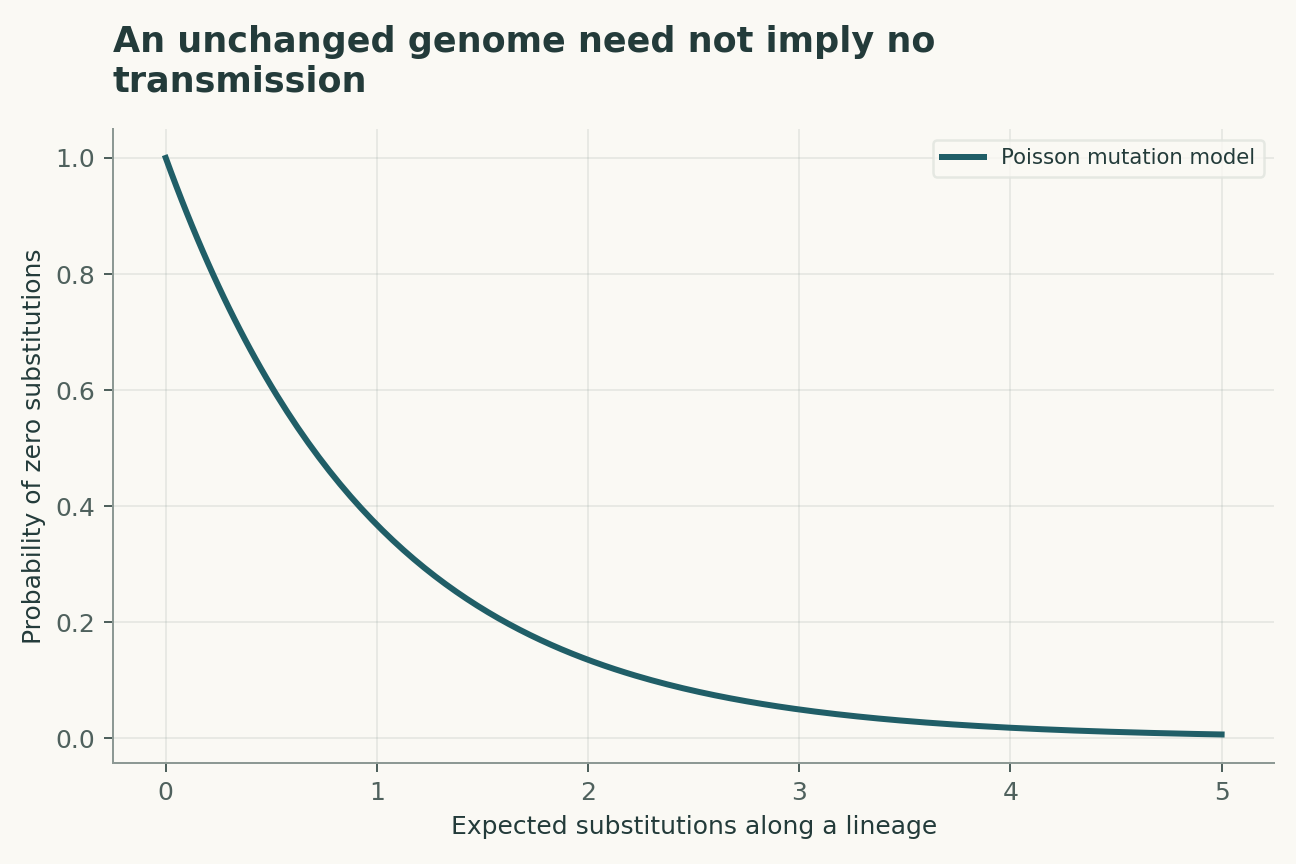
当某一时间间隔内的预期替换数很小时,可能发生多次传播事件,而一致序列仍无差异。此时,相同序列支持近期存在近缘关系,却不能确定宿主的先后次序。反之,测序错误或宿主内多样性可能造成并不对应独立传播步骤的差异。具有实用价值的时间分辨率取决于分子钟、采样间隔以及序列碱基判定中的不确定性。
遗漏的宿主形成隐蔽路径
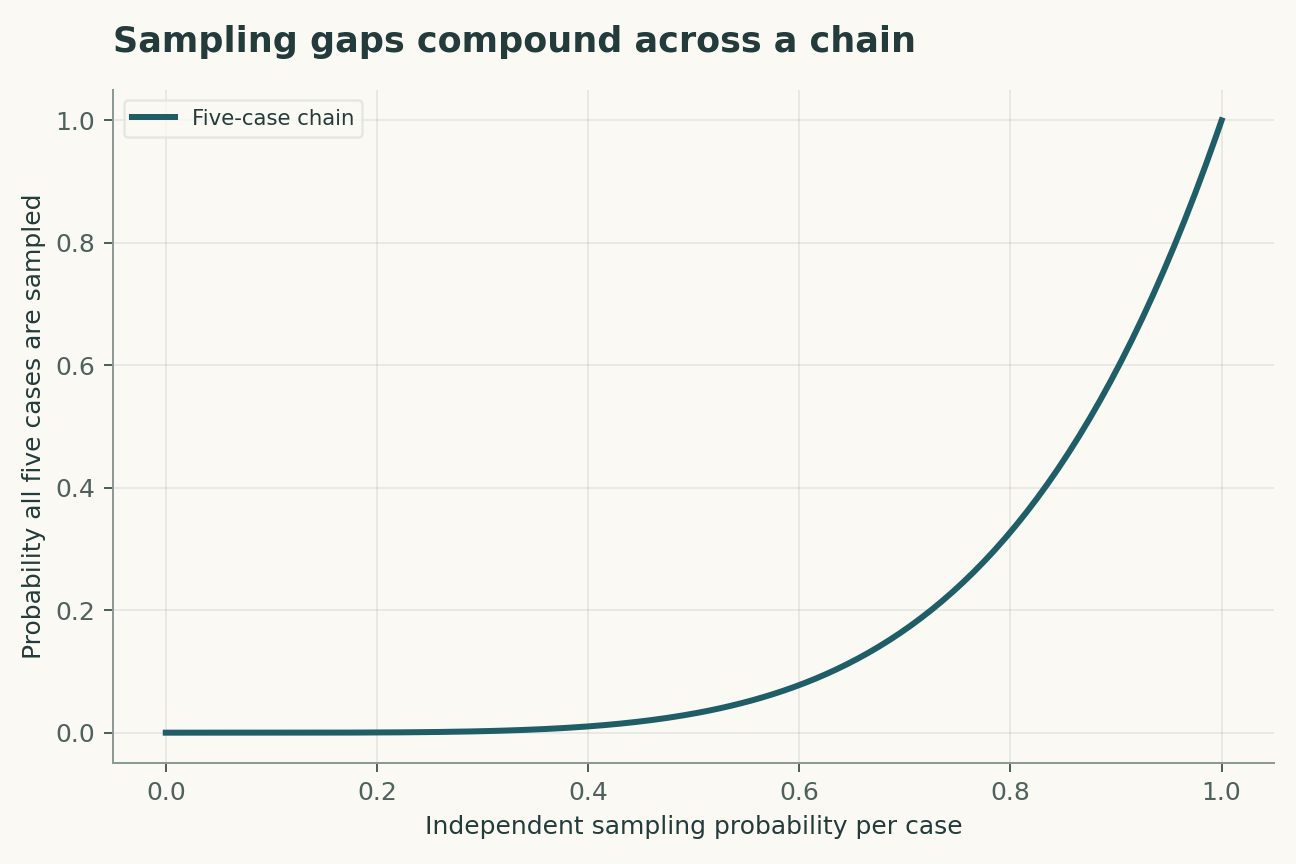
两个已采样宿主可能通过一次或多次未观测感染相互关联。采样不完整时,观测到完整传播链的概率会迅速下降。不允许存在未采样中间宿主的方法,可能在间接路径更为合理时仍强行建立直接联系。应明确表示采样概率;当监测系统无法支持精确估计时,应对其取值进行变动分析。
日期提供约束,而非确定性
样本采集日期不同于感染日期,症状出现时间也有其自身的不确定性。接触信息可以排除某些路径,同时保留其他路径的可能性。将这些数据与基因组结合,能够缩小历史集合,但不同数据来源共有的误差仍可能存在。稳健的重建应保留替代路径,并说明哪些观测能够将其排除。
一致序列舍弃了变异信息
一致序列将宿主体内的群体压缩成单一代表。低频变异可能包含额外信息,但其解释取决于可复现的检测以及传播瓶颈。共享的低频变异可能源于错误或重复发生的突变。因此,更灵敏的测序既带来机会,也提出新的校准要求;它并不会自动解决传播方向问题。
地理信息可能被纳入两次
空间邻近性可能同时影响哪些人被采样以及传播的先验概率。如果不区分这些影响,模型就可能看似发现了地理结构,而该结构实际上部分由监测方式和先验假设预先施加。验证应考察当采样强度因地点而异时,推断路径如何变化,并区分空间上合理的历史与被唯一识别出的历史。
恰当的输出是不确定性集合
具有实际应用价值的推断可以识别聚集、排除不合理的联系,并确定缺失信息的优先获取顺序,而不必给出唯一确定的传播链。后验概率以模型和现有数据为条件,并非个体责任的证明。本综述讨论群体层面的科学推断,不提供病原体改造、实验室扩增或序列设计的操作说明。
传播树包含未被观测的人
系统发育树关联已采样基因组;传播树关联宿主之间的感染事件。两个已采样宿主之间可能存在未采样感染,而宿主内多样性可能产生多个谱系。因此,所提出的推断应允许存在未采样中间宿主及感染时间的不确定性。流行病学接触信息能够约束替代解释,但报告存在接触并不证明发生了传播,未报告接触也不证明没有接触。输出应区分受到强约束的关系与仅由恰好有利的采样模式支持的关系。对序列比对的信心,不会自动转化为对谁感染了谁的信心。
采样策略可能制造表观聚集
如果测序集中在某家医院或某个时期,所得树可能看似识别出了地理或时间上连贯的疫情暴发,即使这种模式部分反映的是观测方式。敏感性分析可改变密集采样群体的纳入情况,并将推断联系与已知检测策略进行比较。前瞻性验证可先固定模型,再利用后续序列和独立收集的时间信息评估预测。此类验证检验的是预测连贯性,而非事后奖励一个能够拟合所有现有观测的叙事。本综述中的泊松示例用于说明遗传分辨率有限,并不是完整的传播似然。
一个可受到检验与质疑的模型
下列四个方程构成一个简洁的解析模型,并非对所有引用论文进行联合拟合。其解释如下。简单分子钟给出在基因组长度L和经过时间内的替换数K;速率变化和重复替换可能使其失效。当分子钟预期变化量较小时,未观测到任何替换仍很可能发生;序列相同并不证明直接传播。对于以概率q独立采样的m次感染,该表达式给出完整传播链的观测概率;实际监测可能存在相关性。传播历史T的示意性后验分布利用基因组证据G和流行病学证据E;因子分解需要适当的条件假设。
观测目标是与基因组和日期相容的传播历史集合。模型有意分离出一种易于处理的机制,其目的是揭示哪些测量能够将该机制与替代机制区分开。图中的参数值明确声明为说明性输入。由这些数值生成的曲线是数学推论,而非对未测量的生物学量或物理量的估计。
具有判别力的验证设计
主要比较应检验能否经过校准地恢复已知的群体传播特征。独立重复的单位是具有书面采样方案的独立疫情暴发;来自同一单位的重复读数可提高精度,但不会产生独立重复。有力的验证应在选择阈值或拟合干扰因素校正之前,将不同监测强度的情境留出,不用于模型开发。尤其是,必须测量或约束未采样感染和宿主内多样性,或在敏感性分析中改变它们。应同时报告主要估计值,以及放宽该假设后估计值如何变化。只有选择最有利的排除规则后才能成功的模型,与采用预先固定规则进行评估的模型,回答的是不同问题。
数值分析实例
当分子钟预期变化量为0.5次替换时,不发生变化的概率为exp(-0.5),约为0.607。这一说明性数值并非埃博拉病毒突变率的估计。若五次感染各自以概率0.7独立被采样,则完整观测的概率为0.168。图中分别改变分子钟预期变化量和采样覆盖率,说明为何看似精确的树仍可能留下许多未解决的宿主层面历史。
这些计算可以利用配套Python文件及其参数表重建。坐标轴标签保留模型的单位,图注区分了变化的量与保持不变的量。选择这些数值示例是为了揭示依赖关系,而不是复现某幅已发表图的外观。一种有用的独立核验方法是先评估极限情形,再不借助绘图代码重新计算一个中间点。结果一致可验证所声明模型内的算术计算,但不能证明自然界遵循该模型。
证据、迁移与后续步骤
结论的适用范围受未采样感染和宿主内多样性的限制。迁移至不同监测强度,需要超出对原始观测进行拟合的证据。未来的重复研究应保留原始测量、校准记录、排除项,以及每项结果与对应分析之间机器可读的关联。下方证据表列明了每项选定一手研究的贡献。这一比较属于聚焦的叙述性综合,而非系统综述,也不声称已考察所有后续证据。本文尚未实施所提出的研究。其价值在于,阴性结果将约束一个明确的解释,而不只是降低基准测试得分。
明确声明的解析模型
四个方程,明确的假设
(1) 简单分子钟给出在基因组长度L和经过时间内的替换数K;速率变化和重复替换可能使其失效。
(2) 当分子钟预期变化量较小时,未观测到任何替换仍很可能发生;序列相同并不证明直接传播。
(3) 对于以概率q独立采样的m次感染,该表达式给出完整传播链的观测概率;实际监测可能存在相关性。
(4) 传播历史T的示意性后验分布利用基因组证据G和流行病学证据E;因子分解需要适当的条件假设。
构造示例 · 可复现数据
查验定量论证
这些曲线由所声明的模型计算得出,并非所引研究的观测结果。每幅图均附有数值数据和矢量版本。


什么证据回答什么问题?
| 证据或设计选择 | 能够识别什么 | 哪些问题仍未解决 |
|---|---|---|
| 来源1 | 基因组监测有助于重建一次埃博拉疫情暴发。 | 遗传祖先关系不同于宿主间的直接传播。 |
| 来源2 | 便携式测序使疫情暴发期间的基因组观测成为可能。 | 操作速度并不能消除采样或序列的不确定性。 |
| 来源3 | 推断方法对部分采样、仍在持续的疫情暴发进行了表征。 | 结果仍以传播模型和采样模型为条件。 |
| 主要观测对象 | 与基因组和日期相容的传播历史集合 | 未采样感染和宿主内多样性 |
| 独立检验 | 经过校准地恢复已知的群体传播特征 | 需要新的测量 |
| 迁移验证集 | 不同监测强度 | 尚未由构造的数值示例验证 |
拟议验证方案
这是一个拟议的评估设计。本文未开展新的生物学实验、临床试验或物理实验。
- 拟合前明确规定与基因组和日期相容的传播历史集合。
- 为每起具有书面采样方案的独立疫情暴发保留独立标识符。
- 将不同监测强度的情境留出,不用于模型开发。
- 测量未采样感染和宿主内多样性,或界定其范围。
- 记录单位、校准和观测算子。
- 将主要模型与一个明确指明的竞争性解释进行比较。
- 预先规定检验内容:经过校准地恢复已知的群体传播特征。
- 归档原始数据、排除项、参数文件和可执行分析。
一手来源确立了什么
Stephen K. Gire, Augustine Goba, Kristian G. Andersen et al. · 2014 [1]
贡献。 基因组监测有助于重建一次埃博拉疫情暴发。
边界。 遗传祖先关系不同于宿主间的直接传播。
来源定位。 摘要/一手来源的选定章节;参见所链接的书目记录。
Joshua Quick, Nicholas J. Loman, Sophie Duraffour et al. · 2016 [2]
贡献。 便携式测序使疫情暴发期间的基因组观测成为可能。
边界。 操作速度并不能消除采样或序列的不确定性。
来源定位。 摘要/一手来源的选定章节;参见所链接的书目记录。
Xavier Didelot, Christophe Fraser, Jennifer Gardy et al. · 2017 [3]
贡献。 推断方法对部分采样、仍在持续的疫情暴发进行了表征。
边界。 结果仍以传播模型和采样模型为条件。
来源定位。 摘要/一手来源的选定章节;参见所链接的书目记录。
本分析的局限
- 遗传祖先关系不同于宿主间的直接传播。
- 操作速度并不能消除采样或序列的不确定性。
- 结果仍以传播模型和采样模型为条件。
- 配套图表是构造的解析示例,而非新的实验结果。
- 本综述尚未证明可迁移至不同监测强度。
这是对所列一手研究的聚焦叙述性分析,并非系统文献检索,也不声称全面覆盖截至2026年的文献。
可能改变结论的问题
- 补充哪些日期最能减少传播的歧义?
- 推断联系对未采样中间宿主有多敏感?
- 宿主内变异何时能够增加经过校准的信息?
参考文献
- Stephen K. Gire, Augustine Goba, Kristian G. Andersen et al.. Genomic surveillance elucidates Ebola virus origin and transmission during the 2014 outbreak. Science (2014). 10.1126/science.1259657.
- Joshua Quick, Nicholas J. Loman, Sophie Duraffour et al.. Real-time, portable genome sequencing for Ebola surveillance. Nature (2016). 10.1038/nature16996.
- Xavier Didelot, Christophe Fraser, Jennifer Gardy et al.. Genomic infectious disease epidemiology in partially sampled and ongoing outbreaks. Molecular Biology and Evolution (2017). 10.1093/molbev/msw275.
书目身份已与Crossref核对。解释依据可访问的一手记录、摘要和选定文本;全文及补充方法的覆盖并不全面。
作者与来源
基于来源的研究综述及原创数学分析由Codex(人工智能)撰写。所引用的实验归属于相应研究团队。
概念封面使用内置ImageGen工具创建。定量图表是明确构造的分析,附有代码和数值数据;并非所引论文中的测量结果。
这份本地草稿没有独立同行评审或期刊录用记录。