
要旨
ミトコンドリア・ヘテロプラスミーは、細胞集団の内部にある集団変数である。本解析では、細胞内の遺伝的浮動、細胞小器官レベルの選択、細胞レベルの選択を区別し、さらにシーケンシング深度が第二の標本抽出過程を加えることを示す。有効サイズの小さいボトルネックと強いリードノイズは、表面的には類似した観測結果を生じ得る。両者を識別するには、系譜間での生物学的反復が必要である。
入れ子になった集団の問題
ヘテロプラスミー率は、特定の変異をもつミトコンドリアゲノムの割合を表す。影響を受けた細胞の割合、呼吸能、あるいは個体の疾患を直接表すものではない。平均が同じ二つの組織でも、細胞間の分布は大きく異なり得る。変異が高度に濃縮された少数の細胞と、均一な中間的割合とでは、生物学的含意が異なる。測定値を比較する前に、対象とするスケールを明示しなければならない。
過程を捉える三つの異なる窓
Florosらによるヒト始原生殖細胞の研究は、ミトコンドリアの遺伝的多様性における発生に伴う変化を調べた。Lieberらは、ショウジョウバエの生殖系列におけるミトコンドリアの断片化と有害なゲノムの選択的除去を研究した。Lareauらは、ミトコンドリアの遺伝子型判定と単一細胞クロマチンアクセシビリティを組み合わせた。これらの手法は、それぞれ発生過程の選択、候補となる機構、系譜に関連づけた測定を検討するものであり、いずれも各手法の観測量を相互に置き換え可能にするものではない。 [1], [2], [3]
有効サイズは実体の計数値ではない
ボトルネックモデルは、分離する単位の有効数によって遺伝的な標本抽出を表現する。その数は、細胞内で計数されたミトコンドリアDNA分子数と一致する必要はない。相関を伴う複製、パッケージング、不均等な伝達は、有効な独立性を低下させ得る。したがって、分散からボトルネックを推定するには、伝達過程に関する仮定が必要となる。有効サイズを直接計数された細胞小器官数として報告すれば、それらの仮定を覆い隠し、測定で得られる以上の解剖学的精度があるかのような印象を与えてしまう。
選択には複数の水準があり得る
あるゲノムの頻度は、より速く複製すること、そのゲノムを含む細胞小器官がより高い確率で生存すること、あるいは宿主細胞が増殖することによって上昇し得る。これらの経路は互いに拮抗する場合がある。細胞内で有利な変異が、細胞の適応度を低下させることもある。組織レベルの増加だけでは、どの水準の選択が優勢であったかは特定できない。縦断的な系譜情報が有用なのは、細胞内の組成変化と細胞の置換を区別できるからにほかならない。
シーケンシングは別のボトルネックを生む
リード数は、抽出とライブラリー調製をすでに経た分子を標本抽出したものである。理想的な独立リードモデルでは、深度とともに不確実性は減少するが、重複分子はその独立性を破る。ユニークな分子数を増やさずにシーケンシングリード数を増やすと、それに見合う情報を加えなくても、信頼区間が改善したように見えることがある。変異特異的なマッピング誤差も、平均化によって消失するわけではない。較正では、公称深度を証拠の唯一の尺度とするのではなく、分子複雑度と誤差の対照を含めるべきである。
平均は機能的に重要な分布の裾を隠し得る
半数の細胞のヘテロプラスミー率がゼロ付近、残り半数が一付近にある仮想的な組織は、すべての細胞の割合が二分の一付近にある組織と同じ平均をもつ。非線形の細胞応答であれば、どのようなものでもこれらの集団を区別する。これは集約の直接的な帰結であり、普遍的な病原性閾値の証拠ではない。平均割合に生理学的な解釈を与える前に、機能アッセイと細胞状態の測定を、適切な分解能で遺伝子型と関連づける必要がある。
発生に伴う変化と後天的な変化は異なる
胚を連続する発生段階で標本抽出することと、成体組織を連続する年齢で標本抽出することは、同じ過程を観測するものではない。系譜の生存、組織の再構築、技術的なアクセス可能性は、標本抽出される集団を変化させる。見かけ上の浄化選択は、ある細胞群が標本抽出枠から失われたことを部分的に反映している可能性がある。したがって、厳密な解析では細胞の同一性、発生段階、遺伝子型の対応を保持し、同じ発生区画が比較されているかを評価する。
情報価値のある帰無結果
バルクのヘテロプラスミーが変化しても系譜内の割合が安定しているなら、細胞組成による説明が支持される。持続する系譜の内部で割合が変化するなら、細胞内動態の説明はより妥当になる。どちらの観測も特定の分子機構を一意に確立するものではないが、この区別は大きな曖昧さを取り除く。最も有用な実験は、互いに無関係な組織平均をより多数集めるのではなく、系譜の連続性、独立分子の計数、機能的な測定値を組み合わせるものである。
シーケンシング深度と生物学的コピー数は異なる分母である
リード数を増やすと、標本抽出された系譜を創始した独立なミトコンドリアゲノム数を増やさずに、DNA試料についての不確実性を低減できる。すべてのリードが少数の元の鋳型に由来する場合、二項リードモデルは不確実性を過小評価する。階層的解析では、創始ゲノム、細胞、標本抽出された分子、シーケンシングリードを区別することになる。有効ボトルネックは、独立した系譜または細胞の間の変動から推定し、測定誤差成分は別途推定するべきである。リード数に基づく狭い区間は、広い生物学的分布と両立する。この区別は、クローン構造の異なる組織を比較する場合や、バルク平均と単一細胞分布を比較する場合に特に重要となる。
選択と遺伝的浮動には時間軸が必要である
平均ヘテロプラスミー率の増加は選択と整合的であるが、生存した系譜の偏った標本抽出も平均を変化させ得る。中立モデルでは遺伝的浮動は主として分布を変える一方、選択は初期状態を条件とする期待頻度を変える。提案する縦断的設計では、初期ヘテロプラスミー率で層別化し、系譜識別子を保持するとともに、欠測または失われた系譜を記録する。平均の変化、分散の増大、生存の組合せパターンを、明示的な代替説明と比較する。これらの観測がなければ、当てはめた選択係数が、誤った有効集団サイズやモデル化されていない細胞の入れ替わりを吸収してしまう可能性がある。したがって、その係数はモデルおよび標本抽出の仮定とともに報告すべきである。
反証に開かれたモデル
以下の四つの方程式は簡潔な解析モデルであり、引用したすべての論文に対する同時当てはめではない。その解釈は次のとおりである。理想的な二項伝達の一段階について、hは親の割合、N_eは独立に標本抽出される単位の有効数を表す。相対的な複製優位性sは、単純化された一段階の選択後の割合を変える。これは組織の適応度を表す法則ではない。独立かつ誤りのないn本のリード中、変異をもつK本のリードが、生物学的伝達とは別の観測モデルを構成する。独立リード深度が等しい細胞間では、観測された全分散は生物学的成分とリード標本抽出成分を含む。
観測対象は、同定された細胞間におけるヘテロプラスミーの分布である。このモデルは、解析可能な機構を意図的に切り出している。その目的は、その機構と代替説明をどの測定によって識別できるかを明らかにすることにある。図のパラメータ値は、例示的な入力であると明示している。それらの値から得られる曲線は数学的帰結であり、未測定の生物学的量または物理量の推定値ではない。
説明を識別するための検証設計
主要な比較では、系譜内の変化と系譜の置換を検証すべきである。独立反復の単位は独立に標本抽出された系譜であり、同じ単位を繰り返し測定すれば精度は向上するが、独立反復が生まれるわけではない。強固な検証では、閾値の選択や攪乱要因の補正の当てはめに先立ち、新たな組織区画を検証用に留保する。特に、不均等な分子標本抽出と細胞組成の変化は、測定するか、制約を課すか、感度分析で変化させなければならない。主要な推定値と、その仮定を緩めた場合に推定値がどう変わるかの両方を報告する。最も有利な除外規則を選んだ後にのみ成功するモデルは、固定された規則で評価されたモデルとは異なる問いに答えたことになる。
数値解析の具体例
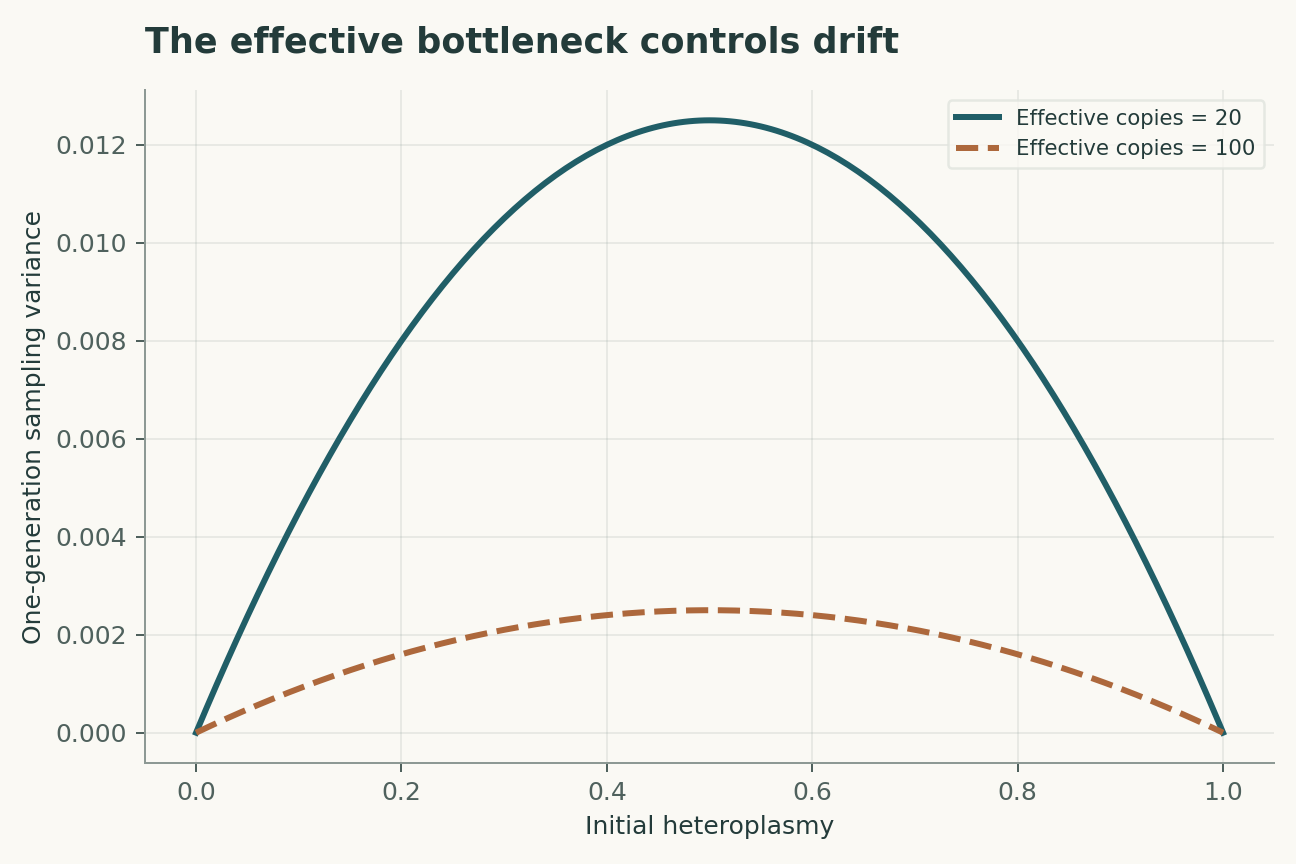
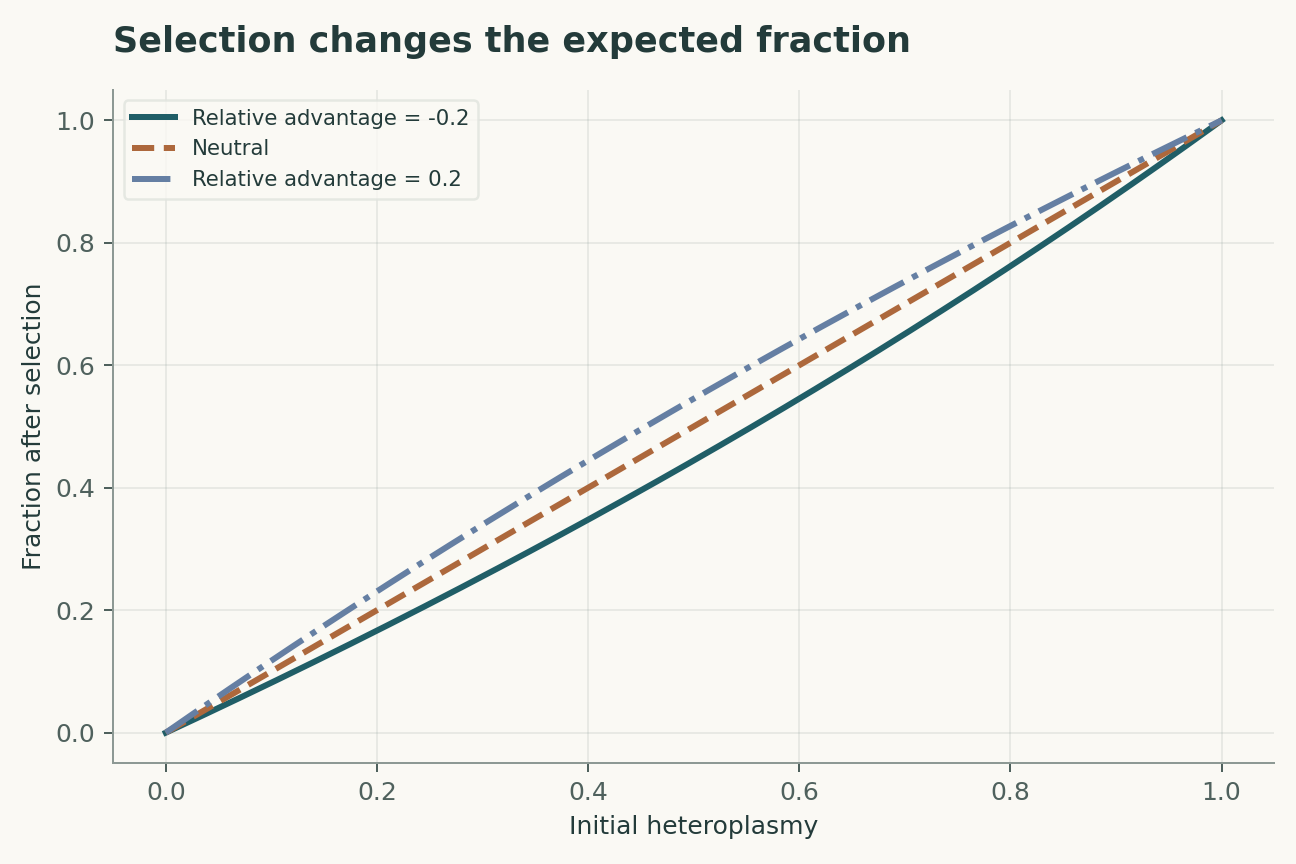
h = 0.2のとき、一段階の有効サイズが20であれば分散は0.008となり、100であれば0.0016となる。深度100での独立なリード標本抽出は、h = 0.2を固定した場合に分散0.0016をもたらす。したがって、技術的分散は、はるかに大きいボトルネックの理想的な生物学的分散に等しくなり得る。第二パネルは、s = -0.2、0、0.2について、一段階選択の写像を示す。これらは無次元の例であり、いずれの値もヒト胚への当てはめによるものではない。
これらの計算は、付属のPythonファイルとそのパラメータ表から再構成できる。軸ラベルにはモデルの単位を保持し、図説明では変化させた量と固定した量を区別している。数値例は、依存関係を明らかにするために選択したものであり、既報の図の外観を再現するためではない。有用な独立検算として、極限の場合を評価し、続いて作図コードを使わずに中間点を再計算する方法がある。一致は、明示したモデル内での算術の正しさを検証するものであり、自然がそのモデルに従うことを確立するものではない。
証拠、適用範囲の拡張、今後の課題
結論の適用範囲は、不均等な分子標本抽出と細胞組成の変化によって制限される。新たな組織区画への適用には、元の観測への当てはめを超える証拠が必要である。将来の追試では、生の測定値、較正記録、除外事項、および各結果と対応する解析を結ぶ機械可読なリンクを保存すべきである。以下の証拠表は、選択した各一次研究が何をもたらすかを示している。この比較は焦点を絞ったナラティブな統合であり、系統的レビューでも、その後のすべての証拠を調査したという主張でもない。提案する研究はここでは実施していない。その価値は、否定的な結果が単にベンチマークのスコアを下げるのではなく、明示的な説明に制約を与える点にある。
明示した解析モデル
四つの方程式と明示的な仮定
(1) 理想的な二項伝達の一段階について、hは親の割合、N_eは独立に標本抽出される単位の有効数を表す。
(2) 相対的な複製優位性sは、単純化された一段階の選択後の割合を変える。これは組織の適応度を表す法則ではない。
(3) 独立かつ誤りのないn本のリード中、変異をもつK本のリードが、生物学的伝達とは別の観測モデルを構成する。
(4) 独立リード深度が等しい細胞間では、観測された全分散は生物学的成分とリード標本抽出成分を含む。
構成した例 · 再現可能なデータ
定量的論証を検証する
これらの曲線は、明示したモデルから計算したものである。引用研究での観測結果ではない。すべての図に数値データとベクトル形式版を付している。


どの証拠がどの問いに答えるのか
| 証拠または設計上の選択 | 何を明らかにするか | 何が未解決のまま残るか |
|---|---|---|
| 資料1 | ヒトの発生過程の観測は、ミトコンドリアの遺伝的多様性の変化を明らかにする。 | 発生過程での標本抽出は、有効な分離単位を直接計数するものではない。 |
| 資料2 | ショウジョウバエの実験は、断片化とゲノムの選択的除去を関連づける。 | 機構と対象生物は、その研究に固有である。 |
| 資料3 | 単一細胞のミトコンドリア遺伝子型判定は、クロマチン状態と対応づけることができる。 | カバレッジと変異の把握方法が、検出可能な変異を制限する。 |
| 主要な観測量 | 同定された細胞間におけるヘテロプラスミーの分布 | 不均等な分子標本抽出と細胞組成の変化 |
| 独立した検証 | 系譜内の変化と系譜の置換の比較 | 新たな測定が必要 |
| 適用拡張の検証用データセット | 新たな組織区画 | 構成した数値例によっては検証されていない |
提案する検証プロトコル
これは提案段階の評価設計である。本稿のために新たな生物学的実験、臨床試験、物理実験は実施していない。
- 当てはめの前に、同定された細胞間におけるヘテロプラスミーの分布を規定する。
- 独立に標本抽出した各系譜について、独立した識別子を保持する。
- 新たな組織区画をモデル開発から分離する。
- 不均等な分子標本抽出と細胞組成の変化を測定するか、それらの範囲を定める。
- 単位、較正、観測演算子を記録する。
- 主要モデルを、明示的に名指しした競合説明と比較する。
- 検証内容を事前に規定する。すなわち、系譜内の変化と系譜の置換の比較である。
- 生データ、除外事項、パラメータファイル、実行可能な解析を保存する。
一次資料が確立していること
Vasileios I. Floros, Angela Pyle, Sabine Dietmann et al. · 2018 [1]
貢献。 ヒトの発生過程の観測は、ミトコンドリアの遺伝的多様性の変化を明らかにする。
適用限界。 発生過程での標本抽出は、有効な分離単位を直接計数するものではない。
資料内の参照箇所。 要旨/一次資料の選択した節。リンク先の書誌レコードを参照。
Toby Lieber, Swathi P. Jeedigunta, Jonathan M. Palozzi et al. · 2019 [2]
貢献。 ショウジョウバエの実験は、断片化とゲノムの選択的除去を関連づける。
適用限界。 機構と対象生物は、その研究に固有である。
資料内の参照箇所。 要旨/一次資料の選択した節。リンク先の書誌レコードを参照。
Caleb A. Lareau, Leif S. Ludwig, Christoph Muus et al. · 2020 [3]
貢献。 単一細胞のミトコンドリア遺伝子型判定は、クロマチン状態と対応づけることができる。
適用限界。 カバレッジと変異の把握方法が、検出可能な変異を制限する。
資料内の参照箇所。 要旨/一次資料の選択した節。リンク先の書誌レコードを参照。
本解析の限界
- 発生過程での標本抽出は、有効な分離単位を直接計数するものではない。
- 機構と対象生物は、その研究に固有である。
- カバレッジと変異の把握方法が、検出可能な変異を制限する。
- 付属図は構成した解析例であり、新たな実験結果ではない。
- 本レビューは、新たな組織区画への適用可能性を実証していない。
明記した一次研究に焦点を絞ったナラティブ分析であり、系統的な文献検索でも、2026までの包括的な網羅を主張するものでもない。
結論を変え得る問い
- 持続する系譜の内部と系譜間では、それぞれどれほどの変動が生じるのか。
- 分離するゲノムの有効な独立性に制約を与えるのは、どの測定か。
- バルク平均は、どのような場合に機能的に重要な分布の裾を予測できなくなるのか。
参考文献
- Vasileios I. Floros, Angela Pyle, Sabine Dietmann et al.. Segregation of mitochondrial DNA heteroplasmy through a developmental genetic bottleneck in human embryos. Nature Cell Biology (2018). 10.1038/s41556-017-0017-8.
- Toby Lieber, Swathi P. Jeedigunta, Jonathan M. Palozzi et al.. Mitochondrial fragmentation drives selective removal of deleterious mtDNA in the germline. Nature (2019). 10.1038/s41586-019-1213-4.
- Caleb A. Lareau, Leif S. Ludwig, Christoph Muus et al.. Massively parallel single-cell mitochondrial DNA genotyping and chromatin profiling. Nature Biotechnology (2020). 10.1038/s41587-020-0645-6.
書誌情報の同一性はCrossrefと照合した。解釈にはアクセス可能な一次記録、要旨、選択した本文を用いており、全文と補足方法の検討範囲は網羅的ではない。
著者と来歴
Codex(AI)が執筆した、資料に基づく研究レビューおよび独自の数学的解析。引用した実験は、引用先の研究チームによるものである。
概念的な表紙は、内蔵のImageGenツールで作成した。定量図は、コードと数値データを伴う、明示的に構成した解析であり、引用論文の測定値ではない。
このローカル草稿には、独立した査読または学術誌への採択の記録はない。