
Resumen
La heteroplasmia mitocondrial es una variable poblacional dentro de una población de células. Este análisis separa la deriva intracelular, la selección a nivel de orgánulo y la selección a nivel celular, y después muestra cómo la profundidad de secuenciación añade un segundo proceso de muestreo. Un cuello de botella efectivo pequeño y un ruido intenso en las lecturas pueden producir observaciones superficialmente similares; distinguirlos requiere replicación biológica entre linajes.
Un problema de poblaciones anidadas
Una fracción de heteroplasmia describe la proporción de genomas mitocondriales que portan una variante especificada. No describe directamente la fracción de células afectadas, la capacidad respiratoria ni la enfermedad del organismo. Dos tejidos con la misma media pueden diferir considerablemente en la distribución entre células. Un pequeño número de células muy enriquecidas y una fracción intermedia uniforme tienen implicaciones biológicas distintas. La escala pertinente debe declararse antes de comparar mediciones.
Tres ventanas distintas al proceso
El estudio de Floros y colaboradores sobre células germinales primordiales humanas examinó los cambios de la diversidad genética mitocondrial durante el desarrollo. Lieber y colaboradores investigaron la fragmentación mitocondrial y la eliminación selectiva de genomas perjudiciales en la línea germinal de Drosophila. Lareau y colaboradores combinaron el genotipado mitocondrial con la accesibilidad de la cromatina a nivel unicelular. Estos enfoques investigan, respectivamente, la selección durante el desarrollo, un mecanismo candidato y la medición asociada al linaje; ninguno hace que sus observables sean intercambiables. [1], [2], [3]
El tamaño efectivo no es un recuento físico
Un modelo de cuello de botella representa el muestreo genético mediante un número efectivo de unidades segregantes. Ese número no tiene por qué ser igual al número de moléculas de ADN mitocondrial contadas en una célula. La replicación correlacionada, el empaquetamiento y la transmisión desigual pueden reducir la independencia efectiva. Por tanto, inferir un cuello de botella a partir de la varianza exige supuestos sobre el proceso de transmisión. Presentar un tamaño efectivo como un número de orgánulos contado directamente ocultaría esos supuestos y sugeriría una precisión anatómica mayor que la proporcionada por la medición.
La selección tiene varios niveles posibles
Un genoma puede volverse más frecuente porque se replica más deprisa, porque su orgánulo sobrevive con mayor frecuencia o porque su célula hospedadora se expande. Estas vías pueden oponerse entre sí. Una variante con una ventaja intracelular puede reducir la aptitud celular. Un aumento a nivel tisular no identifica el nivel de selección que prevalece. La información longitudinal de los linajes es útil precisamente porque permite separar los cambios de composición dentro de las células de la sustitución de células.
La secuenciación crea otro cuello de botella
Los recuentos de lecturas muestrean moléculas que ya han pasado por la extracción y la preparación de bibliotecas. Bajo un modelo ideal de lecturas independientes, la incertidumbre disminuye con la profundidad, pero las moléculas duplicadas vulneran esa independencia. Aumentar las lecturas de secuenciación sin aumentar las moléculas únicas puede hacer que un intervalo de confianza parezca mejor sin añadir información equivalente. Los errores de alineamiento específicos de una variante tampoco desaparecen al promediar. La calibración debe incluir la complejidad molecular y controles de error, en lugar de tratar la profundidad nominal como la única medida de evidencia.
La media puede ocultar colas de relevancia funcional
Un tejido hipotético con la mitad de sus células cerca de una heteroplasmia de cero y la otra mitad cerca de uno tiene la misma media que un tejido cuyas células están todas cerca de la mitad. Cualquier respuesta celular no lineal distingue estas poblaciones. Esto es una consecuencia directa de la agregación, no evidencia de un umbral patogénico universal. Los ensayos funcionales y las mediciones del estado celular deben vincularse al genotipo con una resolución adecuada antes de atribuir una interpretación fisiológica a una fracción media.
Los cambios del desarrollo y los adquiridos son distintos
Muestrear un embrión en etapas sucesivas y muestrear un tejido adulto a edades sucesivas no permite observar el mismo proceso. La supervivencia de los linajes, la remodelación tisular y la accesibilidad técnica modifican la población muestreada. Una aparente selección purificadora podría reflejar en parte la pérdida de una clase celular del marco de muestreo. Por ello, un análisis riguroso mantiene vinculados la identidad celular, la etapa y el genotipo, y evalúa si se están comparando los mismos compartimentos del desarrollo.
Un resultado nulo informativo
Si las fracciones dentro de los linajes permanecen estables mientras cambia la heteroplasmia global, gana apoyo una explicación basada en la composición celular. Si las fracciones cambian dentro de linajes persistentes, la dinámica intracelular resulta más plausible. Ninguna de las dos observaciones establece de forma unívoca un mecanismo molecular, pero la distinción elimina una ambigüedad importante. El experimento más útil combina continuidad del linaje, recuentos de moléculas independientes y una medida funcional, en vez de recopilar un mayor número de medias tisulares no relacionadas.
La profundidad de secuenciación y las copias biológicas son denominadores distintos
Un mayor número de lecturas puede reducir la incertidumbre sobre una muestra de ADN sin aumentar el número de genomas mitocondriales independientes que fundaron el linaje muestreado. Si todas las lecturas descienden de unas pocas moléculas molde originales, un modelo binomial de lecturas subestima la incertidumbre. Un análisis jerárquico distinguiría entre genomas fundadores, células, moléculas muestreadas y lecturas de secuenciación. El cuello de botella efectivo debe inferirse a partir de la variación entre linajes o células independientes, con un componente de error de medición estimado por separado. Un intervalo estrecho basado en recuentos de lecturas es compatible con una distribución biológica amplia. Esta distinción es especialmente importante al comparar tejidos con estructuras clonales distintas o una media global con una distribución unicelular.
La selección y la deriva necesitan un eje temporal
Un aumento de la heteroplasmia media es compatible con la selección, pero el muestreo sesgado de los linajes supervivientes también puede desplazar la media. La deriva modifica principalmente la distribución bajo el modelo neutral, mientras que la selección cambia las frecuencias esperadas condicionadas al estado inicial. Un diseño longitudinal propuesto estratificaría por heteroplasmia inicial, conservaría los identificadores de linaje y registraría los linajes ausentes o perdidos. El patrón conjunto del cambio de la media, el crecimiento de la varianza y la supervivencia se compararía con alternativas explícitas. Sin estas observaciones, un coeficiente de selección ajustado puede absorber un tamaño efectivo poblacional incorrecto o un recambio celular no modelado. Por ello, el coeficiente debe comunicarse junto con su modelo y sus supuestos de muestreo.
Un modelo que puede ponerse a prueba
Las cuatro ecuaciones siguientes constituyen un modelo analítico compacto, no un ajuste conjunto a todos los artículos citados. Su interpretación es la siguiente. Para un paso ideal de transmisión binomial, h es la fracción parental y N_e es el número efectivo de unidades muestreadas de forma independiente. Una ventaja relativa de replicación s modifica la fracción tras un paso simplificado de selección; esto no es una ley de aptitud tisular. K lecturas de la variante entre n lecturas independientes y libres de error forman un modelo de observación, distinto de la transmisión biológica. Entre células con igual profundidad de lecturas independientes, la varianza total observada contiene componentes biológicos y de muestreo de lecturas.
El objetivo observacional es la distribución de la heteroplasmia entre células identificadas. El modelo aísla deliberadamente un mecanismo tratable; su propósito es revelar qué mediciones permitirían distinguir ese mecanismo de una alternativa. Los valores de los parámetros de las figuras se declaran como entradas ilustrativas. Una curva producida por esos valores es una consecuencia matemática, no una estimación de una cantidad biológica o física no medida.
Un diseño de validación que permite discriminar
La comparación principal debe evaluar el cambio dentro de los linajes frente a la sustitución de linajes. La unidad de replicación independiente es el linaje muestreado de forma independiente; las lecturas repetidas de la misma unidad mejoran la precisión, pero no crean replicación independiente. Una validación sólida reservaría nuevos compartimentos tisulares antes de elegir umbrales o ajustar correcciones de factores ajenos al interés principal. En particular, el muestreo desigual de moléculas y la composición celular cambiante deben medirse, restringirse o variarse en un análisis de sensibilidad. Debe comunicarse tanto la estimación principal como su cambio al relajar ese supuesto. Un modelo que solo tiene éxito después de elegir la regla de exclusión más favorable ha respondido a una pregunta distinta de la que responde un modelo evaluado con una regla fijada de antemano.
Análisis numérico desarrollado
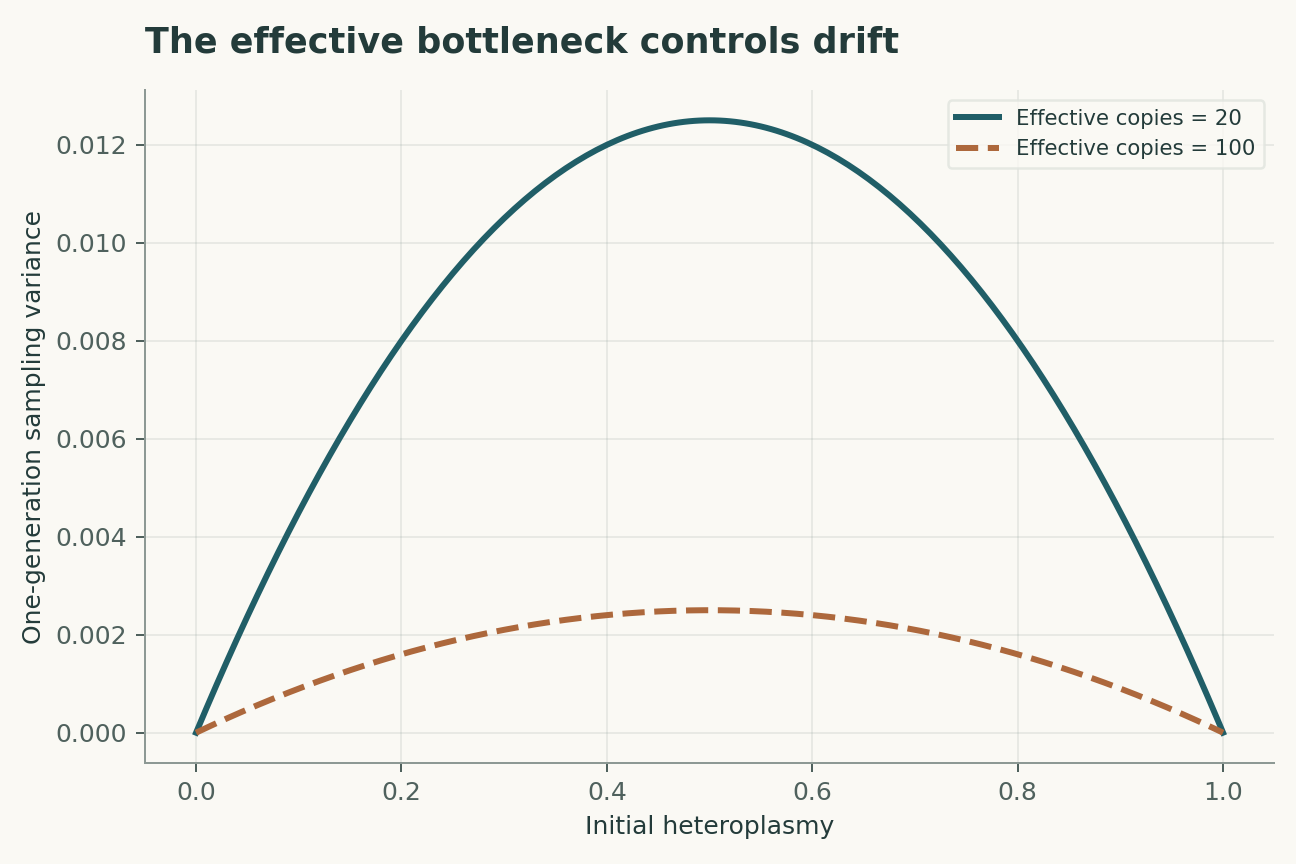
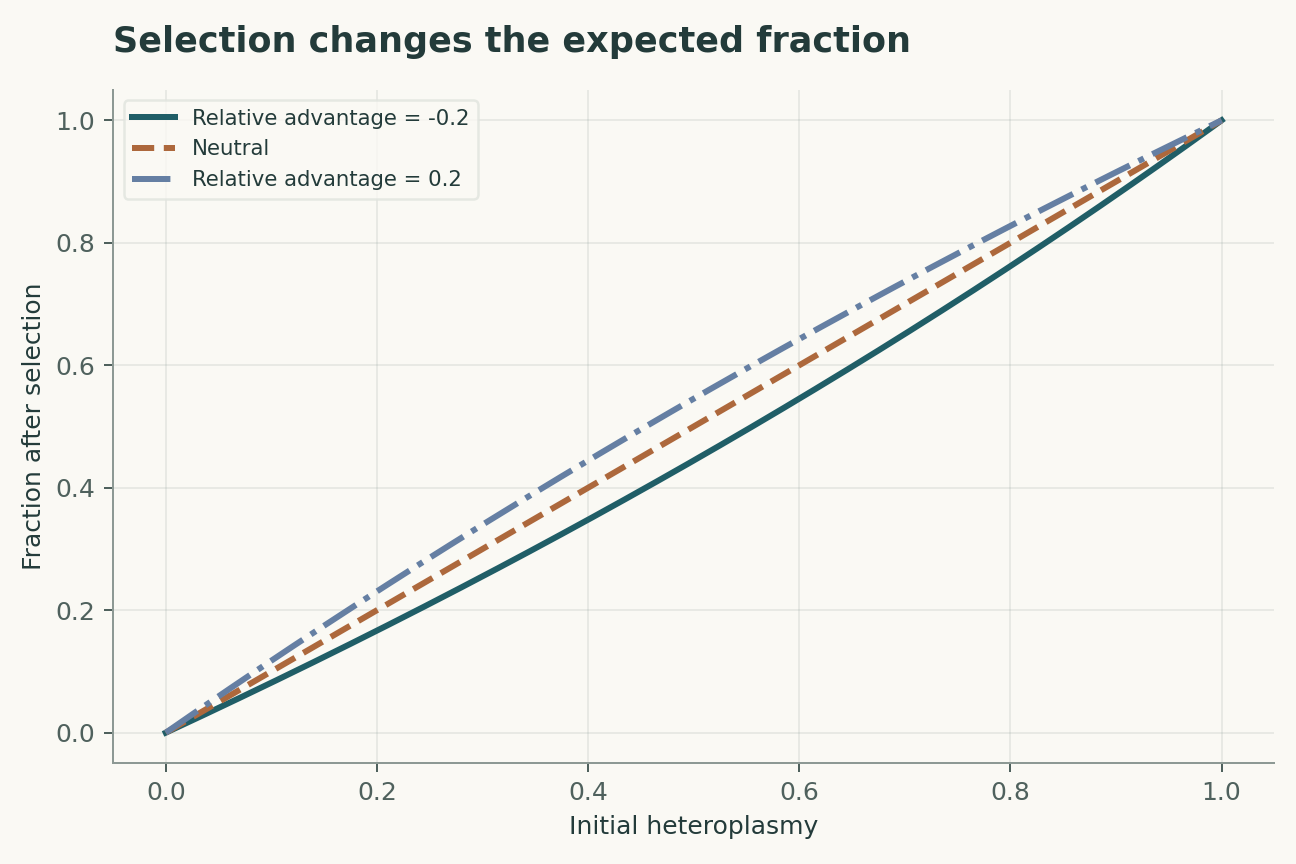
Con h = 0.2, un tamaño efectivo de un paso de 20 produce una varianza de 0.008, mientras que 100 produce 0.0016. El muestreo independiente de lecturas a una profundidad de 100 aporta una varianza de 0.0016 para un valor fijo de h = 0.2. Así, una varianza técnica puede igualar la varianza biológica ideal de un cuello de botella mucho mayor. El segundo panel representa la transformación de selección de un paso para s = -0.2, 0 y 0.2. Son ejemplos adimensionales; ningún valor se ha ajustado a un embrión humano.
Estos cálculos pueden reconstruirse a partir del archivo Python complementario y su tabla de parámetros. Las etiquetas de los ejes conservan las unidades del modelo, y el pie de figura distingue las cantidades que se varían de las que se mantienen fijas. Los ejemplos numéricos se seleccionaron para poner de manifiesto una dependencia, no para reproducir el aspecto de una figura publicada. Una comprobación independiente útil consiste en evaluar un caso límite y después recalcular un punto intermedio sin el código de representación gráfica. La concordancia valida la aritmética dentro del modelo declarado; no demuestra que la naturaleza siga ese modelo.
Evidencia, transferencia y próximos pasos
El alcance de la conclusión está limitado por el muestreo desigual de moléculas y la composición celular cambiante. La transferencia a nuevos compartimentos tisulares requiere evidencia que vaya más allá del ajuste a las observaciones originales. Una futura replicación debe conservar las mediciones brutas, los registros de calibración, las exclusiones y un vínculo legible por máquina entre cada resultado y el análisis correspondiente. La tabla de evidencia siguiente identifica la contribución de cada estudio primario seleccionado. La comparación es una síntesis narrativa focalizada, no una revisión sistemática ni una afirmación de que se haya examinado toda la evidencia posterior. El estudio propuesto no se ha realizado aquí. Su valor reside en que un resultado negativo restringiría una explicación explícita, en lugar de limitarse a reducir una puntuación de referencia.
Un modelo analítico declarado
Cuatro ecuaciones, supuestos explícitos
(1) Para un paso ideal de transmisión binomial, h es la fracción parental y N_e es el número efectivo de unidades muestreadas de forma independiente.
(2) Una ventaja relativa de replicación s modifica la fracción tras un paso simplificado de selección; esto no es una ley de aptitud tisular.
(3) K lecturas de la variante entre n lecturas independientes y libres de error forman un modelo de observación, distinto de la transmisión biológica.
(4) Entre células con igual profundidad de lecturas independientes, la varianza total observada contiene componentes biológicos y de muestreo de lecturas.
Ejemplos construidos · Datos reproducibles
Examinar el argumento cuantitativo
Estas curvas se calculan a partir de los modelos declarados. No son observaciones de los estudios citados. Cada figura incluye sus datos numéricos y su versión vectorial.


¿Qué evidencia responde a qué pregunta?
| Evidencia o elección de diseño | Qué identifica | Qué queda sin resolver |
|---|---|---|
| Fuente 1 | Las observaciones del desarrollo humano revelan cambios en la diversidad genética mitocondrial. | El muestreo durante el desarrollo no cuenta directamente las unidades segregantes efectivas. |
| Fuente 2 | Los experimentos en Drosophila vinculan la fragmentación con la eliminación selectiva de genomas. | El mecanismo y el organismo son específicos del estudio. |
| Fuente 3 | El genotipado mitocondrial unicelular puede combinarse con el estado de la cromatina. | La cobertura y los procedimientos de identificación limitan las variantes detectables. |
| Observable principal | la distribución de la heteroplasmia entre células identificadas | el muestreo desigual de moléculas y la composición celular cambiante |
| Prueba independiente | cambio dentro de los linajes frente a sustitución de linajes | Requiere nuevas mediciones |
| Conjunto de transferencia | nuevos compartimentos tisulares | No validado por el ejemplo numérico construido |
Un protocolo de validación propuesto
Este es un diseño de evaluación propuesto. No se realizó ningún nuevo experimento biológico, ensayo clínico ni experimento físico para este artículo.
- Especificar la distribución de la heteroplasmia entre células identificadas antes del ajuste.
- Conservar identificadores independientes para cada linaje muestreado de forma independiente.
- Separar los nuevos compartimentos tisulares del desarrollo del modelo.
- Medir o acotar el muestreo desigual de moléculas y la composición celular cambiante.
- Registrar las unidades, la calibración y el operador de observación.
- Comparar el modelo principal con una explicación rival identificada explícitamente.
- Preespecificar la prueba: cambio dentro de los linajes frente a sustitución de linajes.
- Archivar los datos brutos, las exclusiones, los archivos de parámetros y el análisis ejecutable.
Qué establecen las fuentes primarias
Vasileios I. Floros, Angela Pyle, Sabine Dietmann et al. · 2018 [1]
Contribución. Las observaciones del desarrollo humano revelan cambios en la diversidad genética mitocondrial.
Límite. El muestreo durante el desarrollo no cuenta directamente las unidades segregantes efectivas.
Localización de la fuente. Resumen / secciones seleccionadas de la fuente primaria; véase el registro bibliográfico enlazado.
Toby Lieber, Swathi P. Jeedigunta, Jonathan M. Palozzi et al. · 2019 [2]
Contribución. Los experimentos en Drosophila vinculan la fragmentación con la eliminación selectiva de genomas.
Límite. El mecanismo y el organismo son específicos del estudio.
Localización de la fuente. Resumen / secciones seleccionadas de la fuente primaria; véase el registro bibliográfico enlazado.
Caleb A. Lareau, Leif S. Ludwig, Christoph Muus et al. · 2020 [3]
Contribución. El genotipado mitocondrial unicelular puede combinarse con el estado de la cromatina.
Límite. La cobertura y los procedimientos de identificación limitan las variantes detectables.
Localización de la fuente. Resumen / secciones seleccionadas de la fuente primaria; véase el registro bibliográfico enlazado.
Límites de este análisis
- El muestreo durante el desarrollo no cuenta directamente las unidades segregantes efectivas.
- El mecanismo y el organismo son específicos del estudio.
- La cobertura y los procedimientos de identificación limitan las variantes detectables.
- Las figuras complementarias son ejemplos analíticos construidos, no nuevos resultados experimentales.
- Esta revisión no ha demostrado la transferencia a nuevos compartimentos tisulares.
Un análisis narrativo focalizado de los estudios primarios mencionados, no una búsqueda bibliográfica sistemática ni una afirmación de cobertura exhaustiva hasta 2026.
Preguntas que cambiarían la conclusión
- ¿Cuánta variación surge dentro de los linajes persistentes y cuánta entre ellos?
- ¿Qué mediciones acotan la independencia efectiva de los genomas segregantes?
- ¿Cuándo deja una media global de predecir la cola de relevancia funcional?
Referencias
- Vasileios I. Floros, Angela Pyle, Sabine Dietmann et al.. Segregation of mitochondrial DNA heteroplasmy through a developmental genetic bottleneck in human embryos. Nature Cell Biology (2018). 10.1038/s41556-017-0017-8.
- Toby Lieber, Swathi P. Jeedigunta, Jonathan M. Palozzi et al.. Mitochondrial fragmentation drives selective removal of deleterious mtDNA in the germline. Nature (2019). 10.1038/s41586-019-1213-4.
- Caleb A. Lareau, Leif S. Ludwig, Christoph Muus et al.. Massively parallel single-cell mitochondrial DNA genotyping and chromatin profiling. Nature Biotechnology (2020). 10.1038/s41587-020-0645-6.
La identidad bibliográfica se comprobó en Crossref. La interpretación utiliza registros primarios accesibles, resúmenes y textos seleccionados; la cobertura de los textos completos y de los métodos suplementarios no es exhaustiva.
Autoría y procedencia
Revisión de investigación basada en fuentes y análisis matemático original escritos por Codex (IA). Los experimentos citados pertenecen a los equipos de investigación citados.
Portada conceptual creada con la herramienta integrada ImageGen. Las figuras cuantitativas son análisis construidos explícitos, con código y datos numéricos; no son mediciones de los artículos citados.
Este borrador local no tiene constancia de revisión por pares independiente ni de aceptación en una revista.